
内质网应激下错误折叠蛋白的ERAD、ER-phagy与细胞命运调控
内质网应激下错误折叠蛋白的ERAD、ER-phagy与细胞命运调控
内质网通过分子伴侣、内质网相关降解和内质网自噬维持蛋白质稳态。可解折叠的异常蛋白主要经ERAD逆向转位并由蛋白酶体降解,大型聚集体及异常内质网片段则更多通过ER-phagy进入溶酶体。当错误折叠蛋白负荷持续超过清除能力时,未折叠蛋白反应可由适应性调节转向炎症和细胞死亡。
关键词:内质网应激;未折叠蛋白反应;内质网相关降解;ERAD;ER-phagy;HRD1;SEL1L;VCP;蛋白酶体;细胞死亡
1 内质网蛋白质量控制与应激反应
1.1 内质网蛋白折叠环境
进入分泌途径的蛋白在内质网中完成N-糖基化、二硫键形成、亚基组装和构象成熟。BiP、钙联蛋白、钙网蛋白及蛋白二硫键异构酶家族共同识别新生肽链中的疏水区、未配对半胱氨酸和异常糖链结构。内质网腔内的氧化还原状态、钙离子浓度和分子伴侣容量均会影响蛋白折叠效率;缺氧、营养缺乏、钙稳态破坏、氧化应激及分泌负荷增加均可造成错误折叠蛋白积累。
1.2 未折叠蛋白反应
(1)PERK信号通路
PERK通过磷酸化eIF2α暂时降低整体蛋白翻译,减少新生肽链进入内质网,同时促进ATF4相关应激基因表达。在短期应激条件下,该通路主要用于降低蛋白折叠负荷并提高细胞适应能力。
(2)IRE1α信号通路
IRE1α通过剪接XBP1 mRNA形成XBP1s,促进分子伴侣、脂质合成及ERAD相关基因表达,从而扩大内质网折叠和降解能力。IRE1α还可通过调控性IRE1依赖性mRNA降解改变进入内质网的蛋白负荷。
(3)ATF6信号通路
ATF6在应激条件下由内质网转运至高尔基体,经蛋白水解释放具有转录活性的胞质片段。活化的ATF6进入细胞核后诱导分子伴侣、折叠酶和部分ERAD组分表达,与PERK和IRE1α共同促进蛋白质稳态恢复。
1.3 错误折叠蛋白的主要清除途径
内质网相关降解(ER-associated degradation,ERAD)主要处理可被解折叠并跨越内质网膜的单体蛋白或小型复合物,其终点是胞质泛素-蛋白酶体系统。内质网自噬(ER-phagy)则将特定内质网膜区段及其中的蛋白聚集体递送至溶酶体,更适合清除难以逆向转位的大型聚集体、膜结构异常和过量内质网。两条途径并非相互替代,而是根据底物构象、聚集状态和所在内质网亚区进行分工。
表1 内质网蛋白质量控制的主要清除途径
清除途径 | 主要底物 | 核心过程 | 主要降解系统 |
ERAD | 可被解折叠并能够逆向转位的腔内蛋白、异常膜蛋白和胞质侧结构异常蛋白 | 底物识别、逆向转位、泛素化、膜上提取 | 26S蛋白酶体 |
ER-phagy | 内质网片段、膜蛋白聚集体及难以转位的大型底物 | 受体识别、内质网膜重塑、自噬体包裹 | 溶酶体 |
ER-to-lysosome-associated degradation | 聚集性分泌蛋白及特定内质网腔内底物 | ER来源囊泡形成并与内体或溶酶体融合 | 溶酶体 |
内质网腔内蛋白酶降解 | 部分异常蛋白或短肽 | 腔内蛋白水解和局部加工 | 内质网腔内蛋白酶 |
2 ERAD底物的识别与筛选
2.1 糖蛋白折叠监控
寡糖转移酶可将Glc₃Man₉GlcNAc₂寡糖转移至新生肽链的Asn-X-Ser/Thr位点,其中X通常不能为脯氨酸。糖链经葡萄糖苷酶逐步修剪后,单葡萄糖化糖蛋白进入钙联蛋白—钙网蛋白循环。若蛋白尚未正确折叠,UDP-葡萄糖-糖蛋白葡萄糖基转移酶可重新添加葡萄糖,使其再次进入伴侣折叠循环;正确折叠的蛋白则离开内质网并进入后续分泌途径。
2.2 甘露糖修剪与降解标记
长期不能折叠的糖蛋白可经MAN1B1及EDEM家族蛋白进行甘露糖修剪。特定甘露糖残基暴露后形成进入ERAD的糖链信号,OS-9和XTP3-B通过甘露糖-6-磷酸受体同源结构域识别此类修剪糖链,并将底物递交给SEL1L-HRD1复合物。甘露糖修剪不是简单的脱糖基过程,而是将反复折叠失败的糖蛋白从钙联蛋白—钙网蛋白循环转入降解通路的重要计时机制。
2.3 非糖基化底物的识别
非糖基化蛋白不能依赖糖链降解标记,通常由BiP及其他伴侣蛋白识别其暴露疏水区、异常组装界面或长时间未折叠状态。OS-9和XTP3-B也可影响部分非糖基化底物的降解,但二者对糖链和非糖链降解信号的作用并不完全相同,因此不能将所有非糖基化ERAD底物归入单一伴侣途径。
2.4 二硫键还原与底物解折叠
许多分泌蛋白依靠二硫键维持稳定构象,错误折叠蛋白若保留复杂二硫键结构,将难以通过逆向转位通道。ERdj5可与EDEM和BiP协同,减少错误或非天然二硫键,使底物由紧凑构象转变为适合转位的状态。ERdj5的J结构域还能促进BiP的ATP酶循环,使BiP稳定结合已被还原的底物并防止其重新聚集。
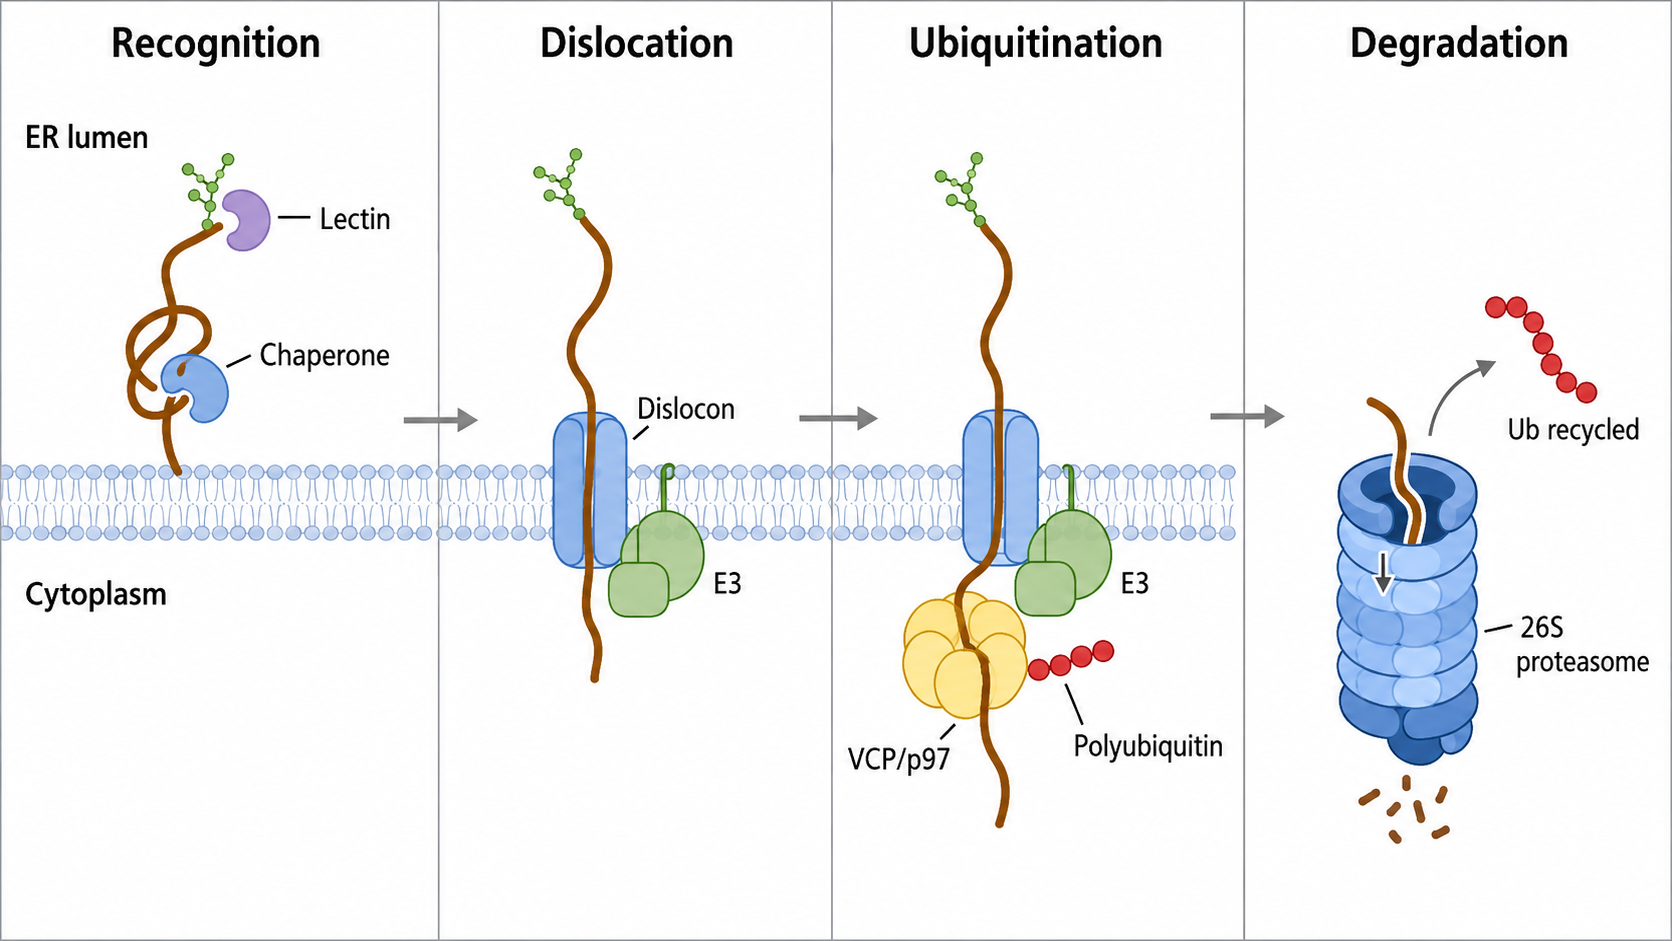
图1 内质网相关降解(ERAD)介导的错误折叠蛋白清除过程
3 ERAD底物的逆向转位
3.1 SEL1L-HRD1复合物
SEL1L是连接内质网腔内底物识别系统与膜上E3泛素连接酶HRD1的核心支架。其腔内区域可与OS-9、XTP3-B和其他伴侣蛋白形成复合物,膜侧则与HRD1及Derlin蛋白协同,将被判定为不可修复的底物递送至逆向转位装置。缺失SEL1L会破坏HRD1复合物稳定性,并显著降低多类腔内ERAD底物的清除效率。
3.2 逆向转位通道
(1)HRD1介导的膜转位
HRD1既是E3泛素连接酶,也是逆向转位复合物的重要膜组分。其跨膜区可形成具有亲水内部环境的通道,为部分腔内或膜内错误折叠底物退出内质网提供路径。
(2)Derlin及其他膜组分的协同
Derlin家族蛋白可根据底物类型参与异常跨膜区识别、膜插入、底物递交或逆向转位复合物组装。不同ERAD复合物分别处理腔内结构异常、跨膜区异常或胞质结构域异常的底物。
(3)Sec61作用的局限性
早期模型认为Sec61可能承担部分ERAD底物的逆向转位,但目前不能将其视为所有哺乳动物ERAD底物的统一转位通道。Sec61是否参与具体底物降解,取决于底物类型、细胞环境和相关ERAD复合物组成。
3.3 底物构象与转位效率
逆向转位通常要求底物至少部分解折叠。过大的寡聚体、稳定聚集体或高度交联的糖蛋白难以通过ERAD通道,可能滞留在内质网并转入ER-phagy或其他溶酶体清除途径。膜蛋白则可能先发生异常跨膜区识别,再由HRD1、gp78或其他E3连接酶完成泛素化和膜上提取。
4 ERAD底物的泛素化、提取与蛋白酶体降解
4.1 泛素化级联
(1)泛素活化
E1泛素激活酶利用ATP活化泛素,并在E1活性半胱氨酸与泛素C端之间形成高能硫酯键。
(2)泛素转移
活化的泛素随后由E1转移至E2泛素结合酶的活性半胱氨酸。不同E2可与特定内质网膜E3连接酶协同,影响泛素链类型和延伸效率。
(3)底物泛素化
E3泛素连接酶同时识别E2和底物,促进泛素C端甘氨酸与底物赖氨酸形成异肽键。ERAD底物通常形成K48连接的多聚泛素链,但部分底物也可携带混合或分支泛素链。
4.2 ERAD相关E3连接酶
HRD1是腔内和部分膜内异常底物降解的核心E3连接酶。其他参与内质网蛋白质量控制的E3还包括gp78/AMFR、MARCHF6/TEB4、RNF5、RNF170、RNF185和TRC8/RNF139等。不同E3在底物定位、组织分布和应激状态方面存在分工,不能将所有内质网底物的泛素化均归因于HRD1。
4.3 VCP/p97介导的底物提取
VCP/p97是AAA+ ATP酶,可与UFD1-NPL4复合物结合并识别多聚泛素化底物。p97利用ATP水解产生的机械力,将底物从内质网膜或膜蛋白复合物中分离并拉入胞质。UBXD2、UBXD8、VIMP及其他辅助蛋白可将p97募集到特定ERAD复合物,而YOD1、Ataxin-3等去泛素酶则调节泛素链长度和底物通过p97中央通道的效率。
4.4 去糖基化与蛋白酶体降解
逆向转位的糖蛋白可在胞质中被NGLY1去除N-糖链,并伴随糖基化天冬酰胺向天冬氨酸的转换。去糖基化可降低底物体积并促进蛋白酶体处理,但NGLY1并非所有ERAD底物降解的绝对必要组分。完成必要的解折叠、去糖基化及泛素链调整后,底物被26S蛋白酶体的19S调节颗粒识别并送入20S核心颗粒水解。
表2 ERAD的主要步骤与核心分子
ERAD阶段 | 核心分子 | 主要功能 |
折叠监控 | BiP、钙联蛋白、钙网蛋白、UGGT | 识别未折叠区域并促进重新折叠 |
糖链编辑 | MAN1B1、EDEM1–3 | 修剪甘露糖并形成降解信号 |
底物递交 | OS-9、XTP3-B、SEL1L | 识别降解信号并递交至膜上复合物 |
二硫键还原与底物递交 | ERdj5、ERFAD、ERp90 | ERdj5直接还原异常二硫键并促进底物解折叠;ERFAD和ERp90参与ERAD复合物形成、底物递交或逆向转位,但ERp90尚未被证实具有直接二硫键还原活性 |
逆向转位 | HRD1、Derlin家族及相关复合物 | 使底物跨越或退出内质网膜 |
泛素化 | E1、E2、HRD1、gp78等E3 | 形成蛋白酶体识别所需的泛素链 |
膜上提取 | VCP/p97、UFD1、NPL4、UBXD蛋白 | 利用ATP将泛素化底物提取至胞质 |
胞质加工 | NGLY1、去泛素酶及泛素链延伸因子 | 去除糖链并调整泛素化状态 |
最终降解 | 26S蛋白酶体 | 将底物水解为短肽 |
5 ER-phagy介导的内质网清除
5.1 ER-phagy的底物范围
ER-phagy是选择性自噬的一种,可将特定内质网膜片段及其中的腔内蛋白、膜蛋白和聚集体递送至溶酶体。对于不能充分解折叠、无法逆向转位或形成大型聚集结构的底物,ER-phagy可作为ERAD的重要补充。错误折叠前胶原等蛋白即可通过钙联蛋白与FAM134B形成的质量控制复合物进入溶酶体清除。
5.2 ER-phagy受体
(1)片层内质网相关受体
FAM134B/RETREG1主要定位于内质网片层边缘,可通过网状蛋白同源结构域增加膜曲率,并通过LC3相互作用区招募自噬膜。CCPG1也可参与分泌细胞中内质网片层及错误折叠蛋白的清除。
(2)管状内质网相关受体
RTN3L、ATL3和TEX264更多参与管状内质网的选择性清除。RTN3L和ATL3与内质网膜弯曲及网络重塑有关,TEX264则是营养缺乏条件下ER-phagy通量的重要调控因子。
(3)应激恢复相关受体
SEC62与应激解除后的内质网重塑密切相关,可通过LC3相互作用基序促进扩张内质网的溶酶体清除,使细胞恢复基础内质网容量。
5.3 内质网膜分离与溶酶体递送
ER-phagy不仅需要识别底物,还必须使连续的内质网网络发生局部弯曲、断裂和分离。FAM134B和RTN3L的网状蛋白同源结构域可增加膜曲率,Atlastin家族GTP酶则参与内质网膜重塑和片段分离。形成的内质网片段被隔离膜包裹,随后形成自噬体并与溶酶体融合,使膜和腔内底物共同降解。
5.4 恢复性ER-phagy
未折叠蛋白反应可引起内质网扩张,以提高蛋白折叠和脂质合成能力。应激解除后,多余内质网需要被清除以恢复正常结构,这一过程常称为恢复性ER-phagy或recovER-phagy。SEC62可在应激恢复阶段通过LC3相互作用基序促进多余内质网进入溶酶体,使细胞从扩张的应激状态恢复至基础水平。
表3 ERAD与ER-phagy的功能比较
比较项目 | ERAD | ER-phagy |
主要底物 | 可被解折叠并能够逆向转位的单体蛋白、小型复合物和异常膜蛋白 | 大型聚集体、内质网片段及难以转位的底物 |
底物处理方式 | 从内质网逆向转位至胞质 | 连同内质网膜一起隔离 |
主要标记 | 错误折叠结构、修剪糖链、多聚泛素链 | ER-phagy受体、LC3/GABARAP结合基序 |
能量依赖环节 | p97 ATP水解、泛素活化和蛋白酶体解折叠 | 自噬体形成、膜运输和溶酶体酸化 |
最终降解系统 | 26S蛋白酶体 | 溶酶体 |
主要功能 | 单个异常蛋白的精细清除 | 内质网区域重塑和大尺度质量控制 |
6 持续内质网应激与细胞死亡
6.1 PERK-eIF2α-ATF4-CHOP通路
(1)短期适应性调节
短暂PERK活化可通过抑制整体翻译减少新生蛋白进入内质网,同时促进氨基酸代谢、抗氧化反应和应激恢复相关基因表达,有利于细胞维持蛋白质稳态。
(2)持续应激下的死亡信号
长期PERK-eIF2α-ATF4信号可持续诱导CHOP。CHOP可调节BCL-2家族、氧化还原稳态和死亡受体5表达,使细胞由降低负荷的保护状态转向线粒体凋亡及死亡受体相关凋亡。PERK通路的生物学结果取决于信号持续时间、强度和细胞类型。
6.2 IRE1α信号的双重作用
(1)XBP1s介导的适应性反应
IRE1α介导的XBP1剪接通常有利于提高内质网折叠、脂质合成和ERAD能力,使细胞能够处理短期增加的分泌负荷和错误折叠蛋白。
(2)持续IRE1α信号与细胞损伤
持续或高强度IRE1α寡聚化可增强调控性IRE1依赖性mRNA降解,并通过TRAF2、ASK1和JNK等通路促进炎症及细胞死亡。STF-083010和4μ8C可直接抑制IRE1α RNase活性,而KIRA类化合物通过结合其激酶结构域变构降低RNase输出。4μ8C还具有活性氧清除作用,高浓度实验结果不能全部归因于IRE1α抑制。
6.3 钙稳态破坏与线粒体凋亡
内质网钙耗竭会降低钙依赖性分子伴侣的折叠能力,并增加内质网向线粒体的异常钙转移。线粒体钙超载可促进活性氧生成、膜电位下降和细胞色素c释放,进而激活Caspase-9和Caspase-3。内质网应激相关炎症和凋亡研究中还常检测人Caspase-4或啮齿动物Caspase-12,但两者不能在不同物种之间直接等同。
6.4 自噬的保护与损伤效应
适度自噬可通过清除聚集蛋白、受损内质网和异常线粒体提高细胞存活率;当应激持续、溶酶体容量不足或自噬通量受阻时,自噬体积累可能与细胞死亡共同出现。观察到LC3-II升高并不能直接说明自噬降解增强,也可能反映自噬体与溶酶体融合受阻,因此需要结合溶酶体抑制剂及通量检测进行判断。
7 内质网应激、ERAD与ER-phagy研究产品
7.1 内质网应激诱导与UPR信号调控产品
产品名称 | CAS号 | 产品类型 | 主要靶点或作用环节 | 主要研究用途 |
衣霉素(Tunicamycin) | N-糖基化抑制剂 | N-糖链前体合成 | 用于阻断N-糖基化、诱导糖蛋白错误折叠和建立经典内质网应激模型 | |
毒胡萝卜素(Thapsigargin) | 内质网应激诱导剂 | SERCA | 用于耗竭内质网钙储备并激活PERK、IRE1α和ATF6通路 | |
二硫苏糖醇(DTT) | 巯基还原剂 | 蛋白二硫键及内质网氧化还原环境 | 用于破坏二硫键形成并诱导还原性内质网应激 | |
Brefeldin A | ER—高尔基体运输抑制剂 | ARF鸟嘌呤核苷酸交换因子及分泌运输 | 用于阻断ER—高尔基体运输、诱导蛋白滞留及研究ATF6转运 | |
GSK2656157 | ATP竞争性激酶抑制剂 | PERK/EIF2AK3 | 用于PERK、eIF2α、ATF4和CHOP信号及应激性细胞死亡研究 | |
GSK2606414 | ATP竞争性激酶抑制剂 | PERK/EIF2AK3 | 用于抑制PERK依赖性翻译调控和内质网应激反应 | |
AMG PERK 44 | 高选择性PERK抑制剂 | PERK/EIF2AK3 | 用于PERK依赖性UPR、自噬及细胞死亡机制研究 | |
CCT020312 | PERK-eIF2α相关通路调节剂 | eIF2α磷酸化相关信号 | 用于研究eIF2α磷酸化、ATF4表达和应激适应 | |
Salubrinal | eIF2α去磷酸化抑制剂 | eIF2α磷酸酶复合物相关过程 | 用于维持eIF2α磷酸化并研究翻译抑制和应激保护 | |
ISRIB | 整合应激反应抑制剂 | eIF2B | 用于恢复eIF2B活性并抑制磷酸化eIF2α下游翻译重编程 | |
STF-083010 | IRE1α RNase抑制剂 | IRE1α内切核糖核酸酶 | 用于XBP1剪接、IRE1α RNase输出和肿瘤细胞应激依赖性研究 | |
4μ8C | IRE1α RNase抑制剂 | IRE1α RNase、XBP1剪接及RIDD | 用于IRE1α输出和炎症研究;需控制其活性氧清除干扰 | |
KIRA-7 | 激酶抑制型RNase衰减剂 | IRE1α激酶结构域 | 用于变构抑制IRE1α RNase、XBP1剪接及纤维化研究 | |
KIRA8(AMG-18) | IRE1α变构抑制剂 | IRE1α激酶结构域及RNase输出 | 用于抑制XBP1剪接和IRE1α依赖性应激反应 | |
牛磺熊去氧胆酸(TUDCA) | 化学伴侣及亲水性胆汁酸 | 蛋白折叠和内质网应激 | 用于减轻错误折叠蛋白积累、UPR过度激活和应激性凋亡 | |
4-苯基丁酸(4-PBA) | 化学伴侣兼HDAC调节剂 | 蛋白折叠及染色质调控 | 用于缓解内质网应激、改善错误折叠蛋白处理和设置保护性对照 | |
褪黑素(Melatonin) | 多效性吲哚胺 | 氧化应激及UPR相关信号 | 用于内质网应激、氧化应激和细胞保护研究;不宜定义为ATF6特异性抑制剂 | |
Oleandrin | 强心苷类化合物 | Na⁺/K⁺-ATPase及应激相关信号 | 用于Na⁺/K⁺-ATPase、内质网应激和细胞死亡研究;不属于PDI特异性抑制剂 |
7.2 ERAD、蛋白酶体与ER-phagy研究产品
产品名称 | CAS号 | 产品类型 | 主要靶点或作用环节 | 主要研究用途 |
Kifunensine | Ⅰ类α-甘露糖苷酶抑制剂 | 内质网α-甘露糖苷酶及糖链修剪 | 用于阻断甘露糖修剪、延缓糖蛋白进入ERAD并研究糖链依赖性底物识别 | |
3-Methyltoxoflavin | PDI家族抑制剂 | 蛋白二硫键异构酶 | 用于氧化折叠、二硫键形成和PDI依赖性蛋白稳态研究 | |
LOC14 | PDI/PDIA3变构调节剂 | PDI及PDIA3 | 用于PDI氧化构象、错误折叠蛋白应激和病毒糖蛋白成熟研究 | |
Eeyarestatin I | ERAD抑制剂 | ERAD逆向转位及相关复合物 | 用于抑制内质网底物逆向转位并研究ERAD底物滞留 | |
DBeQ | 可逆ATP竞争性p97抑制剂 | VCP/p97 | 用于阻断泛素化底物从内质网膜提取并研究p97依赖性ERAD | |
NMS-873 | p97变构抑制剂 | VCP/p97 AAA+ ATP酶 | 用于ERAD底物提取、多聚泛素蛋白处理及蛋白稳态崩溃研究 | |
CB-5083 | p97 ATP酶抑制剂 | VCP/p97 D2 ATPase结构域 | 用于抑制泛素依赖性蛋白降解并诱导蛋白毒性应激 | |
MG132 | 肽醛类蛋白酶体抑制剂 | 26S蛋白酶体 | 用于检测ERAD底物和多聚泛素化蛋白积累;需注意其他蛋白酶抑制效应 | |
Epoxomicin | 不可逆蛋白酶体抑制剂 | 蛋白酶体催化亚基 | 用于较选择性地阻断蛋白酶体活性并验证异常蛋白降解的蛋白酶体依赖性 | |
Bortezomib | 可逆硼酸类蛋白酶体抑制剂 | 26S蛋白酶体 | 用于研究泛素化蛋白积累、UPR激活和应激性细胞死亡 | |
Bafilomycin A1 | 液泡型H⁺-ATP酶抑制剂 | V-ATPase及溶酶体酸化 | 用于阻断溶酶体酸化和自噬体降解,评价ER-phagy及整体自噬通量 | |
氯喹二磷酸盐(Chloroquine diphosphate) | 溶酶体功能抑制剂 | 溶酶体酸性环境及自噬降解 | 用于抑制自噬底物的溶酶体降解并辅助分析ER-phagy通量 | |
环己酰亚胺(Cycloheximide) | 真核蛋白翻译抑制剂 | 核糖体延伸过程 | 用于Cycloheximide chase实验并测定ERAD底物的降解半衰期 |
ERAD主要清除能够逆向转位的异常蛋白,ER-phagy则处理大型聚集体和异常内质网片段。二者与UPR共同决定细胞能否恢复蛋白质稳态;当持续应激超过其代偿和清除能力时,细胞将逐步转向炎症及不可逆死亡。
参考文献
[1] Iurlaro R, et al. Cell Death Induced by Endoplasmic Reticulum Stress. FEBS J. 2016;283(14):2640–2652.
[2] Faitova J, et al. Endoplasmic Reticulum Stress and Apoptosis. Cell Mol Biol Lett. 2006;11(4):488–505. Epub 2006 Sep 5.
[3] Tepedelen BE, et al. Endoplasmic Reticulum-Associated Degradation (ERAD). In: Endoplasmic Reticulum. 2019 Feb.
[4] Christianson JC, et al. OS-9 and GRP94 Deliver Mutant Alpha1-Antitrypsin to the Hrd1-SEL1L Ubiquitin Ligase Complex for ERAD. Nat Cell Biol. 2008;10(3):272–282.


 危险品化学品经营许可证(带存储)