基于 PCR 的大片段 DNA 的合成实验
基于 PCR 的大片段 DNA 的合成实验
DNA 序列的化学合成为基因在异源系统中的高水平表达和功能研究提供了强有力的工具。近年来,已经发展了许多 DNA 序列的合成和收集的方法。
早期的方法主要是酶的连接和 FokI 方法,后来自身引发 PCR、PCR 集合和模板定向连接技术发展了起来,最近又报道了长 DNA 序列的合成和收集方法,其中典型方法有基于 PCR 热力学平衡的翻转方法 (thermodynamically balanced inside-out, TBIO), 双重不对称的 PCR (dual asymmetrical, DA-PCR) 和重叠序列延伸 PCR (overlap-extension, OE-PCR) 连续 PCR 的两步基因合成法等。
目前,用于大片段 DNA 的 PCR 合成的方法主要有 1 种:基于 PCR 的长 DNA 序列准确合成法。
原理
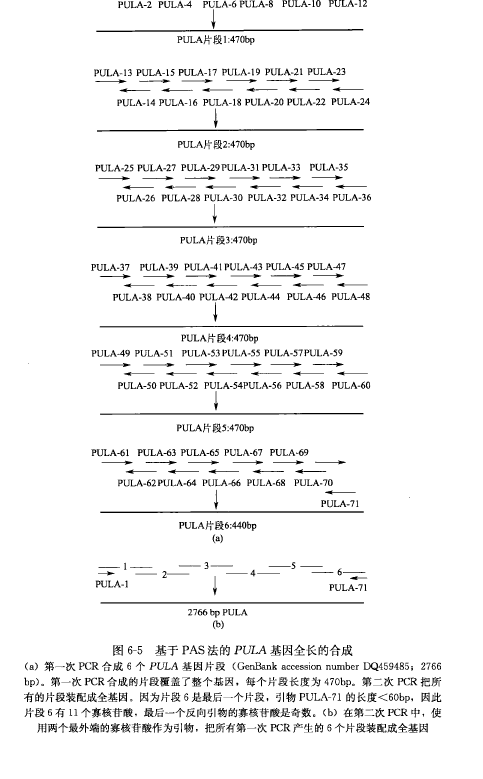
基于 PCR 的长 DNA 序列准确合成法的基本原理是。根据目的 DNA 序列,设计并化学合成与相邻的核苷酸有 21 bp 重叠的长 60 bp 的寡核苷酸。为了降低化学合成中的错误,所有的寡核苷酸应该用 PAGE 进行纯化。一组 12 个彼此相邻的 60 bp 的寡核苷酸通过 PCR 合成 400~500 bp 长度的 DNA 片段 [图 6-5 (a)]; 大多数的 5' 正向寡核苷酸和 3' 反向寡核苷酸 (外部寡核苷酸) 以保留的 10 个内部寡核背酸作为模板,采用高保真的 DNA 聚合酶 (比如 Pfu, 每 1000 bp 小于 1 个错误)。
由于这 2 个外部寡核苷酸的浓度是内部寡核苷酸的 20 倍,大多数的 PCR 产物应该是大约 400~500 bp 的 DNA 片段。第二步 PCR 时,应用第一步 PCR 合成的所有 400~500 bp 的 DNA 片段作为模板,合成全长 DNA 序列 [图 6-5(b)]。在这步 PCR 中,应该使用产生长的准确的 DNA 片段的 DNA 聚合酶 (例如,焦硼酸钠 DNA 聚合酶,能够合成达到 10 kb 长的片段,具有与 Pfu 相似的低错误率)。最后,通过 DNA 序列分析鉴定合成的基因序列,用重叠延伸 PCR 技术校正序列中的误差。
操作方法
基于PCR的长DNA序列准确合成法
原理
基于 PCR 的长 DNA 序列准确合成法的基本原理是。根据目的 DNA 序列,设计并化学合成与相邻的核苷酸有 21 bp 重叠的长 60 bp 的寡核苷酸。为了降低化学合成中的错误,所有的寡核苷酸应该用 PAGE 进行纯化。一组 12 个彼此相邻的 60 bp 的寡核苷酸通过 PCR 合成 400~500 bp 长度的 DNA 片段【图 6-5 (a)】;大多数的 5' 正向寡核苷酸和 3' 反向寡核苷酸(外部寡核苷酸)以保留的 10 个内部寡核背酸作为模板,采用高保真的 DNA 聚合酶(比如 Pfu,每 1 000 bp 小于 1 个错误)。由于这 2 个外部寡核苷酸的浓度是内部寡核苷酸的 20 倍,大多数的 PCR 产物应该是大约 400~500 bp 的 DNA 片段。第二步 PCR 时,应用第一步 PCR 合成的所有 400~500 bp 的 DNA 片段作为模板,合成全长 DNA 序列【图 6-5(b)】。在这步 PCR 中,应该使用产生长的准确的 DNA 片段的 DNA 聚合酶 (例如,焦硼酸钠 DNA 聚合酶,能够合成达到 10 kb 长的片段,具有与 Pfu 相似的低错误率)。最后,通过 DNA 序列分析鉴定合成的基因序列,用重叠延伸 PCR 技术校正序列中的误差。
材料与仪器
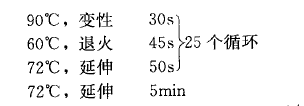
器材: 步骤 基于 PCR 的长 DNA 序列准确合成法的基本过程可分为如下几步: 1、将一组 12 个彼此相邻的 60 bp 的寡核苷酸合成一个 400~500 bp 的 DNA 片段(图 6-5)。在整个过程中,所有的反应试剂应该贮存和在冰上处理。如长为 2 766 bp 的 PULA 基因,所有合成的寡核苷酸被分成 6 组,合成每个 DNA 片段[见图 6-5(a)]。 2、对于每个组,将 10 个内部引物混合:每个引物取 1 μL(30/μmol/L)加入到一个 EP 管里,轻轻混匀。阳性对照为「已知模板」,其中有 10 个内部寡核甘酸被替换为全长基因的适当序列的;阴性对照为「无模板」,即用水代替了内部寡核苷酸;同时,采用加入每对外部引物中的一个引物即「单个引物」作为阴性对照。以 PULA 基因为例,管 A1,A2,A3,A4,A5 和 A6 自包含了相应的 10 个内部寡核苷酸。 3、取出寡核苷酸混合物 0.5 μL 加入到 500 μL 的 PCR 离心管中。如 PULA 基因,从管 A1,A2,A3,A4,A5 和 A6 里取出 0.5 μL 到相应的管 B1,B2,B3,B4,B5 和 B6[图 6-5(a)]。 4、加入每对外部引物(30 pmol)1 μL,每管包含合成一个 400~500 bp 的 DNA 片段的所有的 12 个寡核苷酸。 5、然后在每个管里(包含总量 2.5 μL 的 12 个寡核甘酸混合物)加入下面的 PCR 反应物: 将内容物在管里轻弹混合并离心。 6、在下列条件下进行 PCR(GeneAmp PCR System 9 600): 7、从每管 PCR 产物取出 10%(5 μL)进行琼脂糖凝胶(1.0%)电泳,150 V,20 min;对 PCR 产物进行定量,从第一步 PCR 得到的单链 DNA 产物至少 100~200 ng, 以确保从第二步 PCR 得到高质量的产物。在第一步 PCR 看到有多重条带时,靶基因应进行凝胶纯化。为了合成长 DNA 序列(例如,4 kb),在收集全长 DNA 前先合成 2 kb 的中间产物,克隆和测定这些中间物,并对它们进行误差校正后再继续下步实验。
① EP 管;
② PCR (GeneAmp PCR System 9600);
③ ABI PRISM 310 生物分析仪等。
试剂:
① BigDye Terminator v3.1 循环测序法试剂盒;
② 寡核苷酸混合物。
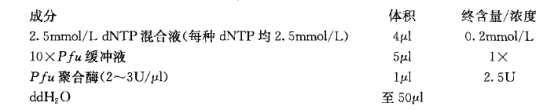
8、对第 7 步的所有 PCR 产物,从每个产物取 1 列(相当于 50 ng DNA)混合到 500 μL 的 EP 管里(图 6-5)。注意事项:从第一步 PCR 的每个产物里取出大约相等的量加入,以获得高质量的全长 DNA 进行第二步 PCR。
9、然后取出 1 μL 混合物加入到一个 500 μL 的 PCR 管里。
10、加入全长 DNA 的最外部的 2 个引物(30 pmol),如 PULA 基因,加入寡核苷酸 1 和寡核苷酸 71[图 5-6(b)]。同时加入以下 PCR 反应物进行 PCR:
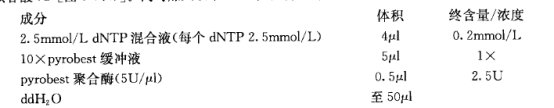
11、PCR(GeneAmp PCR System 9 600)条件为:以「已知模板」作为阳性对照,即以全长基因代替第一步 PCR 得到的 DNA 片段作为模板;「无模板」即用水代替做模板和「单引物」作为阴性对照。
12、将得到的全部 PCR 产物在 1.0% 的琼脂糖凝胶上进行琼脂糖凝胶电泳,电压 150 V, 时间 20 min, 进行凝胶纯化。应该获得大小正确的一条干净、单一的条带。第二步 PCR 得到的 DNA 片段产物应该进行凝胶分离纯化,以使后面的克隆更加容易进行。注意事项:应对合成产物的准确度进行验证及错误校正。
13、对得到的 PCR 产物克隆到任何的载体里,进行 DNA 序列分析。注意事项:焦硼酸钠聚合酶得到的 PCR 产物为平头末端,如果使用的是 TA PCR 克隆试剂盒,那么必须加入 3'-氨基嘌呤。
14、为了保证合成的 DNA 不存在错误,使用 BigDye Terminator v3.1 循环测序法试剂盒和 ABI PRISM 310 生物分析仪进行测序。对于有害的错误,可以利用 OE-PCR 校正[以 PULA 基因为例,见图 6-6(a)]。PAS 终产物的错误主要有两个原因:化学合成寡核苷酸时的错误和从 PCR 造成的产物错误。当前用来合成寡核苷酸的方法,尤其是利用多频合成器进行长寡核苷酸高通量的合成时,常常会引起序列过早终止或者内部缺失。如果使用未纯化的寡核苷酸,错误率将高达每合成 1 000 bp 有 5~10 个错误。而使用 PAGE 纯化的寡核苷酸,错误率将降低到每合成 1 000 bp 约有 1 个。因此,用 PAGE 纯化寡核苷酸是很必要的。虽然使用 PAGE 纯化可以去除不正确长度的寡核苷酸,但是无法检测并去除碱基置换的错误。
三、OE-PCR 验证15、为了能够校正每个错误,在反应方案里设计一对精确的补充引物。例如在合成 PULA 基因中,发现了 3 个错误:A 589 G, C 1320 T 和 T 2120 A [图 6-6(a)]。因此化学合成 6 个 DNA 序列正确的新寡核苷酸(长度为 25 bp)覆盖三个有错误的部分。这 6 个寡核苷酸命名为 PULA-M1, PULA-M2, PULA-M3, PULA-M4,PULA-M5 和 PULA-M6[图 6-6(b)]。每对寡核苷酸覆盖一个错误的区域。比如,寡核苷酸 PULA-M1 和 PULA-M2 覆盖了包含错误 A 589 G 的区域[图 6-6(a)]。简短地说,OE-PCR 的第一步使用 PCR 合成的 DNA 片段Ⅰ,Ⅱ,Ⅲ和 IV[图 6-6(a)],利用 PAS 方法生产的 PULA DNA 序列作为模板。DNA 片段Ⅰ,Ⅱ,Ⅲ和 IV 应该已校正了 3 个错误。第二步以混合的 DNA 片段Ⅰ,Ⅱ,Ⅲ和 IV 作为模板,PCR 合成完整的 PULA 基因。
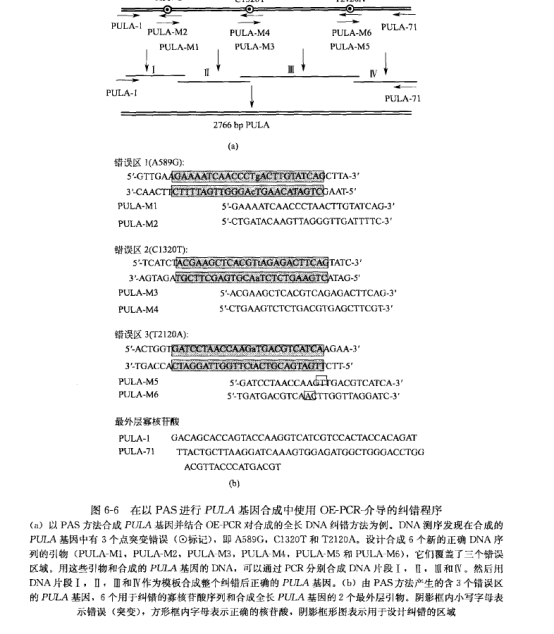
16、对 PCR 管进行编号,每个管里加入 100 ng 第二次 PCR 合成的全长 DNA。加入 1 μL(30 pmol)适当的上下游引物到相应的管里。例如 PULA 的合成,对于管 Ⅰ,加入 PULA-1 和 PU- LA-M2[图 6-6(b)]扩增 DNA 片段 Ⅰ[图 6-6(a)]。对于管Ⅱ,加入 PULA-M1 和 PULA-M4[图 6-6(b)]扩增 DNA 片段Ⅱ[图 6-6(a)]。对于管Ⅲ,加入 PULA-M3 和 PULA-M6[图 6-6(b)]扩增 DNA 片段Ⅲ[图 6-6(a)]。对于管 IV,加入 PULA-M5 和 PULA-71[图 6-6(b)]扩增 DNA 片段 IV[图 6-6(a)]。
PCR 的条件如下:

17、通过 PAGE 纯化 PCR 产物。
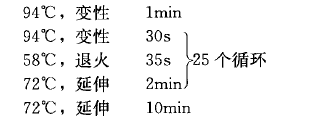
18、混合 PAGE 纯化的 DNA 片段(每个片段 100 ng)。取 1 μL 从第 ⑩ 步得到的每对最外部寡核苷酸作为引物合成全长 DNA(GeneAmp PCR System 9 600)。进行 PCR,条件如下:
19、将得到的全部 PCR 产物在 1.0% 的琼脂糖凝胶上进行琼脂糖凝胶电泳,电压 150 V, 时间 20 min。观察是否得到预期的单一条带,然后进行基因测序。
如需了解更多产品详情,请前往阿拉丁官网查询。


 危险品化学品经营许可证(带存储)