
吡咯骨架重铸的反应机理:去芳构化—骨架重组—再芳构化中的环内原子连接关系重构
吡咯骨架重铸的反应机理:去芳构化—骨架重组—再芳构化中的环内原子连接关系重构
1. 从一个看似简单的问题开始:吡咯变成吡咯,改变了什么?
Zhou 等人在 ACS Central Science 报道了一种吡咯骨架重铸(skeletal recasting)方法:以简单吡咯和偶氮烯烃(azoalkene)为原料,在磷酸类催化剂作用下,通过一锅反应获得高度取代的吡咯。[1]
以模型反应为例,2,5-二甲基-1H-吡咯 1a 与偶氮烯烃 2a 反应,在优化条件下使用 10 mol% 磷酸类催化剂、氯仿为溶剂,可得到四取代吡咯 3a,分离收率为 90%。[1]
从反应物和产物的环型看,两端都是五元含氮芳香杂环,因此容易产生一个疑问:
既然产物仍然是吡咯,这一反应为什么属于“骨架重铸”,而不是普通的吡咯官能化?
答案在于环内原子的来源和连接关系发生了改变。
1.1 外围官能化与骨架重铸改变的对象不同
以典型的吡咯亲电芳香取代为例,反应会短暂形成非芳香性的 σ-中间体,随后脱质子并恢复芳香性。反应前后的吡咯环仍由原来的原子组成,原有环内 C–C 键和 C–N 键整体得到保留。
本文报道的骨架重铸涉及更深层次的结构变化。[1]
比较内容 | 典型外围官能化 | 本文骨架重铸 |
主要改变 | 环外增加或更换取代基 | 环内原子的连接关系重新组织 |
起始吡咯氮 | 保留在环内 | 不保留在最终吡咯环中 |
外部反应组分 | 主要提供新的取代基 | 偶氮烯烃参与新吡咯骨架形成 |
去芳构化后的过程 | 恢复原有环连接关系 | 在建立新连接后形成新的芳香吡咯 |
结构变化层级 | 环外围结构变化 | 环骨架重组 |
由此可以看出,去芳构化本身并不足以定义骨架重铸。典型芳香取代同样可能经历短暂的非芳香中间体。区分两类反应的重要依据,是体系重新获得芳香性以前,环内原子的连接关系是否已经发生重新组织。[1]
2. 去芳构化为什么能够为骨架重组创造反应条件?
2.1 芳香吡咯倾向于恢复原有的共轭结构
吡咯具有 6π 芳香电子体系,其中氮原子的一对孤电子参与环状共轭。
在常见的外围官能化反应中,即使反应过程中暂时失去芳香性,后续步骤通常仍会恢复原有五元环的连接关系。因此,最终发生变化的主要是环上的取代基,而不是组成吡咯环的原子关系。
要改变环内部的 C–N 或 C–C 连接,需要使去芳构化后的中间体继续发生新的成键和成环过程,再进入芳香性恢复阶段。
Zhou 等设计的反应正是按照这一顺序进行:[1]
芳香吡咯 → 去芳构化中间体 → 建立新的连接关系 → 原有连接发生断裂 → 形成新的芳香吡咯
去芳构化的作用:使原本处于连续芳香共轭体系中的吡咯转化为能够继续发生互变异构、加成和成环的非芳香中间体。
后续再芳构化发生时,新的连接关系已经建立,原吡咯的 C–N 键也进入断裂过程,因此得到的是经过骨架重新组织的吡咯,而不是简单恢复起始吡咯的原有连接关系。[1]
3. 为什么选择偶氮烯烃参与骨架重铸?
仅使吡咯发生一次加成,并不能完成整个骨架重组。参与反应的另一组分还需要提供后续成环所需的原子和反应位点。
作者将这种反应组分称为 molecular perturbator(分子扰动体)。[1]
在本文反应中,偶氮烯烃承担这一作用。
3.1 偶氮烯烃同时参与解构和重构
作者在设计骨架重铸反应时提出,适合的分子扰动体需要具备两个基本特征:[1]
1. 是能够实现解构—重构序列的偶极分子,即能够与原有杂环发生反应,并继续参与后续的骨架解构和重构;
2. 至少含有一个氮原子,以促进吡咯环的重新形成。
在本反应中,偶氮烯烃满足上述要求,并为重铸后的吡咯骨架提供新的结构单元,其中其来源的氮原子进入新形成的吡咯环。[1]。
Lu 课题组此前的研究表明,偶氮烯烃可以作为 CCN 型 1,3-偶极体等效体(CCN 1,3-dipole surrogate)参与形式 [3+2] 环加成反应,为含氮五元环的构建提供三个连续原子。[2]
在本研究中,偶氮烯烃参与了连续的:
第一次加成 → 互变异构 → 第二次加成 → 成环 → C–N 键断裂与重构
过程。[1]
因此,偶氮烯烃不仅改变了起始吡咯的反应状态,其中的结构单元还进入了重构后的分子。尤其重要的是,偶氮烯烃来源的氮参与形成新的吡咯环,而起始吡咯的环氮最终没有保留在产物中。[1]
4. 骨架重铸是怎样发生的?
作者结合 ^18O、^15N 同位素标记和液相色谱–质谱实验,提出了 Figure 7C 所示的拟议机理。[1] 该机理描述的是一条由实验结果支持的合理反应路径,其中并非所有瞬态中间体都经过独立分离和完整结构表征。
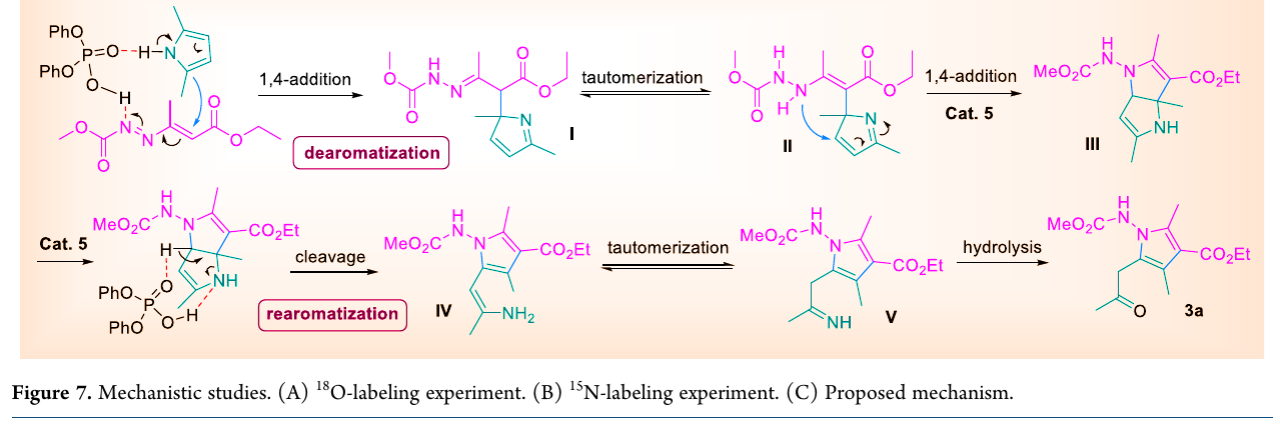
吡咯骨架重铸的拟议机理如上图所示。 图中蓝绿色结构单元来自起始吡咯,洋红色结构单元来自偶氮烯烃。反应依次经历第一次 1,4-加成和去芳构化、互变异构、第二次 1,4-加成、C–N 键断裂和再芳构化、再次互变异构以及水解。 [1]
起始吡咯的环氮如何由环内位置转变为环外含氮基团,以及偶氮烯烃来源的氮如何进入重新形成的五元芳香环。
按照 Figure 7C 的结构编号,拟议反应路径为:
吡咯 + 偶氮烯烃
→ I(去芳构化 hydrazine 中间体)
⇌ II(enamine 中间体)
→ III(双环中间体)
→ IV(C–N 键断裂并再芳构化后的中间体)
⇌ V(互变异构体)
→ 水解
→ 3a
4.1 第一步:Friedel–Crafts 型 1,4-加成引发去芳构化
在磷酸催化剂促进下,吡咯对偶氮烯烃发生 Friedel–Crafts 型 1,4-加成,形成去芳构化的 hydrazine(肼式)中间体 I。[1]
这一步产生两个结果:
①吡咯与偶氮烯烃之间形成新的 C–C 键;
②起始吡咯的芳香电子结构被破坏。
此时,组成原吡咯的环原子仍然存在,但原有芳香共轭体系已经转变为非芳香结构,为后续互变异构和进一步成键提供了反应条件。[1]
4.2 第二步:hydrazine–enamine 互变异构形成中间体 II
中间体 I 随后发生 hydrazine–enamine(肼式–烯胺式)互变异构,得到 enamine(烯胺)中间体 II。[1]
I ⇌ II
这一过程改变了双键和质子的位置,使中间体具备继续进行第二次 1,4-加成所需的电子结构。
因此,第一次加成使吡咯进入去芳构化状态,随后的互变异构则使这一中间体能够继续向新的成环结构转化。
4.3 第三步:第二次 1,4-加成形成双环中间体 III
在磷酸催化剂作用下,中间体 II 继续发生第二次 1,4-加成,形成双环中间体 III。[1]
II → 第二次 1,4-加成 → III
这一阶段已经建立了新的环内连接关系。
按照 Figure 7C 所提出的路径,反应并未先将起始吡咯完全裂解成相互独立的小分子,再重新进行一次常规吡咯合成;其过程表现为先建立新的连接关系形成双环中间体,随后再断裂原吡咯中的特定 C–N 键。
骨架重铸因此是一个连续的成键—断键过程。[1]
4.4 第四步:C–N 键断裂和再芳构化形成中间体 IV
双环中间体 III 随后发生整个重铸过程中的关键结构变化。
按照 Figure 7C 的标注,在磷酸催化剂参与下,原吡咯氮所在位置的 C–N 键发生断裂,同时体系发生再芳构化,形成中间体 IV。 [1]
III → 原吡咯 C–N 键断裂 → 再芳构化 → IV
此时,新的五元芳香环已经建立。
从图中的原子来源可以看到:
①偶氮烯烃来源的氮位于新形成的吡咯环内;
②起始吡咯来源的氮已经从原来的环内位置转移到 IV 的环外含氮基团中。
因此,虽然新形成的芳香杂环在结构类型上仍然属于吡咯,但其氮原子来源和环内连接关系已经不同于起始吡咯。
4.5 第五步:IV → V 互变异构和水解生成产物 3a
按照 Figure 7C 的结构编号,中间体 IV 随后发生 enamine–imine(烯胺–亚胺)互变异构,形成中间体 V。[1]
IV ⇌ V
随后,V 经水解得到最终四取代吡咯 3a:
V → 水解 → 3a
水解以后,起始吡咯来源的氮不再保留在最终有机产物中,相应的侧链位置转化为羰基;偶氮烯烃来源的氮则保留在新形成的吡咯环内。[1]
由此,Figure 7C 所描述的完整骨架变化概括如下:
第一次 1,4-加成和去芳构化
→ 互变异构
→ 第二次 1,4-加成并建立新连接
→ 原吡咯 C–N 键断裂和再芳构化
→ 互变异构
→ 水解得到重铸吡咯
在这一连续过程中,决定骨架身份发生变化的核心事件,是新连接的建立以及原吡咯 C–N 键的断裂。
5. 实验证据如何支持骨架重铸机理?
仅比较反应物和最终产物,还不足以说明原吡咯在反应过程中经历了怎样的结构变化。
作者因此利用同位素标记和反应过程监测,对拟议机理中的关键问题进行了验证。[1]
5.1 H₂¹⁸O 实验:支持高级中间体及后续水解过程
作者将吡咯 1a 和偶氮烯烃 2a 置于无水氯仿中,并加入 10 当量 H₂¹⁸O,随后利用液相色谱–质谱联用技术(liquid chromatography–mass spectrometry,LC–MS)监测反应过程。[1]
反应约 5 min 后,可以检测到作者归属于高级中间体 3a′ 和 ^18O 标记产物 3a″ 的信号;反应过夜后,3a′ 对应信号消失,而 3a″ 得以保留,并通过高分辨质谱(high-resolution mass spectrometry,HRMS)进一步分析。[1]
这一结果与“先形成高级中间体,再继续发生后续转化和水解”的反应过程相符合。
该实验主要支持高级中间体和水解过程的存在,并不能单独确定 Figure 7C 中所有瞬态中间体和质子转移步骤的具体结构。
5.2 ¹⁵N 标记:直接追踪起始吡咯氮的去向
对于骨架是否真正发生重组,^15N 同位素实验提供了更直接的原子示踪信息。
作者以环氮带有 ^15N 标记的吡咯 1d′作为起始物进行反应。[1]
如果反应仅在原吡咯外围进行修饰,而原吡咯氮始终保留在五元环中,那么最终产物中应继续观察到该 ^15N 标记。
实验结果显示:
重铸产物 3ad 中没有保留起始吡咯的 ^15N 标记。 [1]
这一结果表明,起始吡咯氮没有进入最终的重铸吡咯,与 Figure 7C 中原吡咯 C–N 键断裂以及该氮从新吡咯骨架中移除的路径一致。[1]
5.3 ¹³C 标记补充说明偶氮烯烃片段进入产物
论文还使用不同位置经过 ^13C 标记的偶氮烯烃进行骨架重铸,并获得相应位点带有 ^13C 标记的高度取代吡咯。[1]
这些实验的主要目的之一,是展示该反应进行位点选择性 ^13C 标记的合成应用;同时,它们也从原子来源角度说明,偶氮烯烃的碳骨架片段被引入了最终吡咯产物。 [1]
结合 ^15N 示踪和 Figure 7C,可以形成较完整的原子来源认识:
①起始吡咯提供部分碳骨架;
②起始吡咯氮最终不保留在产物中;
③偶氮烯烃提供新的结构单元;
④这些结构单元与原吡咯来源的部分骨架重新连接,形成新的芳香吡咯。
6. 底物实验说明:发生去芳构化并不等于完成骨架重铸
论文对不同取代程度的吡咯进行了考察。
三取代吡咯可以形成预期的重铸产物;单取代吡咯以及未取代吡咯在研究条件下则主要得到 1,4-加成产物,没有继续形成相应的 recast pyrrole(重铸吡咯)。[1]
这一结果有助于区分两个不同阶段:
1. 第一次 1,4-加成和去芳构化;
2. 去芳构化中间体继续发生互变异构、第二次加成、成环、C–N 键断裂和再芳构化。
部分底物能够完成第一阶段,却没有继续完成后续骨架重组。
因此,去芳构化为后续骨架变化提供了反应中间体,最终形成重铸产物还需要后续的成键、成环和断键过程连续进行。
原论文没有通过系统动力学研究或计算化学进一步确定不同取代程度吡咯产生上述差异的具体能量学原因,目前还无法从这些结果推导普遍性的电子效应或位阻规律。
去芳构化使芳香吡咯转化为能够继续发生互变异构、加成和成环的非芳香中间体;在芳香性重新建立之前,偶氮烯烃参与形成新的连接关系。随后,原吡咯 C–N 键断裂并发生再芳构化,由此形成原子来源和环内连接关系已经发生变化的新吡咯。 [1]
7. 吡咯骨架重铸机理研究相关代表化学品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
吡咯类反应底物 | 109-97-7 | 吡咯 | ≥99% | 吡咯芳香杂环母体,可用于吡咯骨架反应、去芳构化反应及杂环反应性研究;在骨架重铸研究中可用于考察取代程度对首次1,4-加成及后续骨架重组过程的影响。 | |
吡咯类反应底物 | 625-84-3 | 2,5-二甲基吡咯 | ≥98% | 吡咯骨架重铸研究的代表性模型底物,可与偶氮烯烃在磷酸类催化剂作用下经历去芳构化、连续成键、C–N键断裂及再芳构化,用于研究高度取代吡咯的骨架重构反应。 | |
酸催化剂 | 838-85-7 | 磷酸二苯酯 | ≥99% | 磷酸类酸催化剂,可用于促进吡咯与偶氮烯烃的1,4-加成及后续骨架重组过程;适用于吡咯骨架重铸、去芳构化及相关酸催化杂环转化研究。 | |
反应溶剂 | 67-66-3 | 三氯甲烷(易制毒) | ACS, ≥99.8%, contains ethanol as stabilizer | 吡咯骨架重铸模型反应使用的反应介质,可用于吡咯与偶氮烯烃的酸催化骨架重组研究,也适用于相关杂环反应的条件筛选与合成实验。 | |
反应溶剂 | 75-09-2 | 二氯甲烷 | 电子级, UPS级, ≥99.5% | 可作为部分取代吡咯骨架重铸反应的反应介质,用于芳基取代底物等相关骨架转化、反应条件优化及杂环合成研究。 | |
稳定同位素标记原料 | 58735-82-3 | 乙酸乙酯-2-¹³C | ≥99 atom% 13C | 碳-13稳定同位素标记原料,可用于制备碳-13标记的偶氮烯烃,并进一步获得特定位点碳-13标记的重铸吡咯,适用于原子来源追踪、同位素标记合成及反应路径研究。 | |
稳定同位素示踪试剂 | 14314-42-2 | 重氧水 | ≥97 atom% 18O | 氧-18稳定同位素示踪试剂,可用于吡咯骨架重铸反应的机理研究,通过氧同位素引入并结合质谱分析考察高级中间体向最终产物转化及末端水解过程。 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] Zhou, X.; Huang, Q.; Guo, J.; Dai, L.; Lu, Y. Molecular Editing of Pyrroles via a Skeletal Recasting Strategy. ACS Central Science 2023, 9, 1758–1767. DOI: 10.1021/acscentsci.3c00812.
[2] Mei, G.-J.; Zheng, W.; Gonçalves, T. P.; Tang, X.; Huang, K.-W.; Lu, Y. Catalytic Asymmetric Formal [3+2] Cycloaddition of Azoalkenes with 3-Vinylindoles: Synthesis of 2,3-Dihydropyrroles. iScience 2020, 23, 100873. DOI: 10.1016/j.isci.2020.100873.
更多相关文章,详见下方:
含间氟吡啶基序为什么难做?从 Balz–Schiemann 风险看稳定烯胺砌块的合成逻辑
吡咯烷及其衍生体系:五元含氮环如何通过“电荷态—构象—官能团换挡”把性质与用途调得更可控(附表1–表4选型导航)
吡咯科研选型路线图:结构—反应位点—应用主线与试剂分类导航(表1–表4)
吡咯啉解析:结构异构体、代表性科研应用与试剂选型导航(表1–表3)
手性磷酸(CPA)催化实用指南:三种工作模式、反应任务地图与选型排查(含产品导航及产品表1–3)


 危险品化学品经营许可证(带存储)