
蒽酮—蒽酚互变异构与结构反应性:C10位成键、蒽酚负离子光化学及天然产物转化
蒽酮—蒽酚互变异构与结构反应性:C10位成键、蒽酚负离子光化学及天然产物转化
1 蒽酮与蒽酚的基本结构
1.1 蒽酮和蒽酚是一对互变异构体
通常所说的蒽酮是9-蒽酮〔9(10H)-anthracenone〕。其中央环9位为羰基,10位为亚甲基碳。9-蒽酚(9-anthrol)则具有9位羟基和重新排列的碳—碳双键。
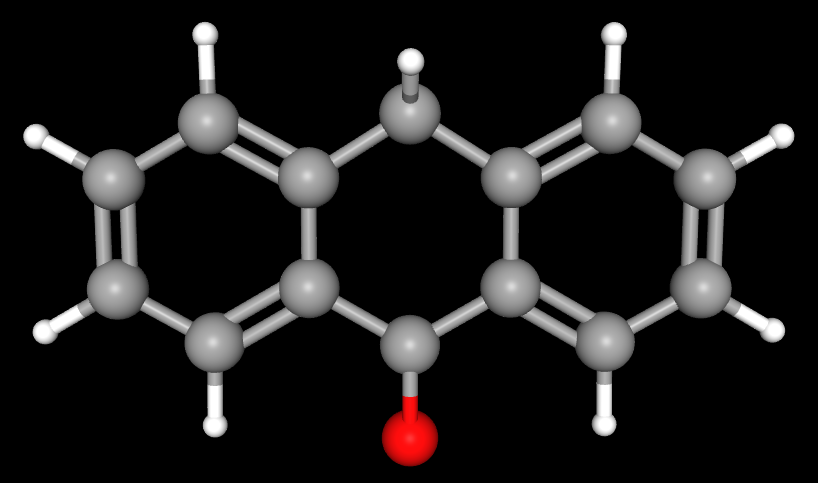
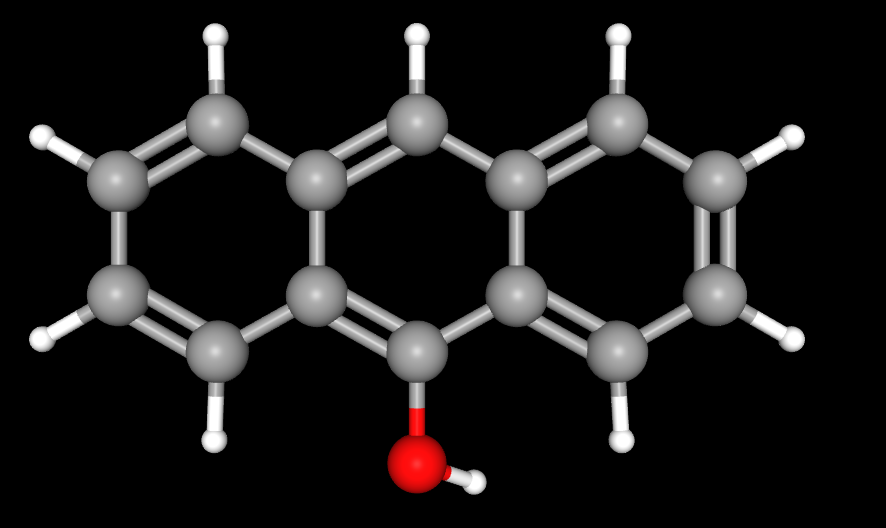
两种结构可以表示为:
9-蒽酮 ⇌ 9-蒽酚
这一变化属于酮—烯醇互变异构。互变过程中,C10位质子的位置发生改变,同时C9=O和中央环中的π键重新排列;分子的总组成和氧化水平并未改变。[1] McCann等通过动力学方法直接测定了9-蒽酮与9-蒽酚之间的平衡及相互转化速率。
蒽酮与蒽酚并非在所有条件下以相同比例存在。McCann等在25 ℃水相乙酸缓冲体系中测得平衡常数定义为 (K_E=[蒽酚]/[蒽酮]),其pK_E为2.10,说明该条件下平衡明显偏向蒽酮形式。[1]
1.2 蒽酮、蒽酚和蒽醌的结构差异
化合物类型 | 中央环主要结构 | 主要化学特征 |
9-蒽酮 | C9=O,C10为亚甲基(CH₂) | 可发生互变异构,C10可去质子化 |
9-蒽酚 | C9—OH及相应C=C结构 | 蒽酮的烯醇形式,可进一步形成蒽酚负离子 |
9,10-蒽醌 | C9=O和C10=O | 氧化程度较高,主要表现为醌式电子接受和氧化还原性质 |
这里存在两种性质不同的结构转化:
蒽酮 ⇌ 蒽酚属于互变异构;
蒽酮/蒽酚 → 蒽醌则涉及氧化。
这一区别是理解三类蒽衍生物反应性的基础。[1,2]
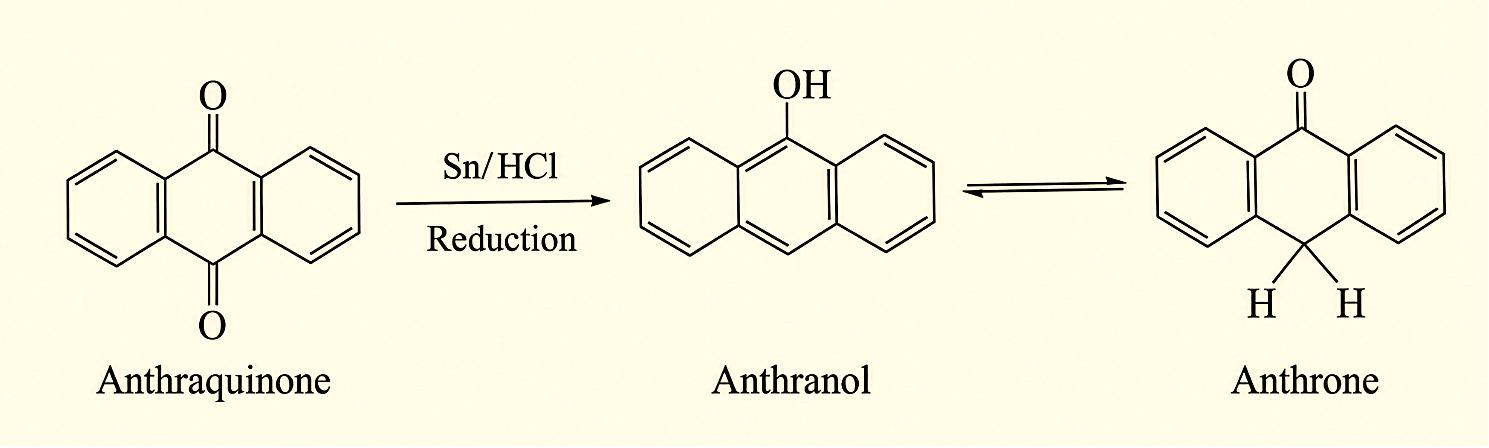
蒽醌还原及蒽酚—蒽酮互变异构如下图。
9,10-蒽醌经 Sn/HCl 还原形成蒽酚,并通过质子迁移与双键重排转化为蒽酮。蒽酚与蒽酮之间的可逆转化属于酮—烯醇互变,体现了蒽酮体系的氧化还原特征及C10位反应性。
2 蒽酮—蒽酚互变异构为什么重要
2.1 互变的实质是质子转移和π键重排
在蒽酮结构中,C10上的氢位于羰基邻位。发生烯醇化时,C10—H参与质子转移,同时C9羰基转变为羟基,中央环的π键重新排列,形成9-蒽酚。
互变并不是一个不受环境影响的自发结构摆动。McCann等发现,9-蒽酚向蒽酮的转化可受到酸和碱催化。在强酸水溶液中观察到水合氢离子催化,并获得明显的溶剂同位素效应;动力学结果支持速率决定步骤涉及9-蒽酚中央环C10位的质子化。[1]
在较弱酸形成的缓冲体系中,缓冲液碱性组分也会参与质子转移。因此,溶剂、酸碱条件和取代基都会通过改变质子转移的能垒,影响蒽酮/蒽酚互变的速率和平衡。[1]
2.2 C10位是蒽酮反应性的关键位置
蒽酮结构中,C10位与C9羰基直接相邻。C10—H被碱脱去后,所得阴离子可由C10碳负离子式和具有C9=C10、O⁻结构的烯醇盐式共同描述,负电荷主要在C10与氧原子之间离域,形成与9-蒽酚负离子(9-anthrolate)相联系的阴离子体系。
简化表示为:
蒽酮 —H⁺ → 蒽酮/蒽酚负离子共振体系
这使C10位具有明显的碳亲核性。蒽酮因而不同于主要表现为受电子醌结构的蒽醌:蒽酮既含羰基,又具有可以通过去质子化转化为碳亲核中心的C10位。
2015年的不对称烯丙基取代研究直接利用了这种性质。Ceban等以蒽酮为亲核组分,与Morita–Baylis–Hillman碳酸酯进行有机催化烯丙基取代,在多个底物中获得较高产率和对映选择性,部分产物的对映体过量值达到90%以上,最高报道值达到98% ee。[2]
3 C10位反应性如何转化为碳—碳键形成能力
蒽酮C10位去质子化后形成的共振稳定阴离子能够进攻缺电子碳中心,因此可以参与Michael加成、烯丙基取代等碳—碳键形成反应。
蒽酮C10位的亲核反应性已经被直接用于碳—碳键构建。Ceban等利用蒽酮与Morita–Baylis–Hillman碳酸酯进行不对称烯丙基取代,并根据动力学实验提出了相应反应机理(如下图)。在该反应中,蒽酮作为碳亲核组分进攻催化生成的亲电中间体,最终在C10位形成新的C—C键。[2]
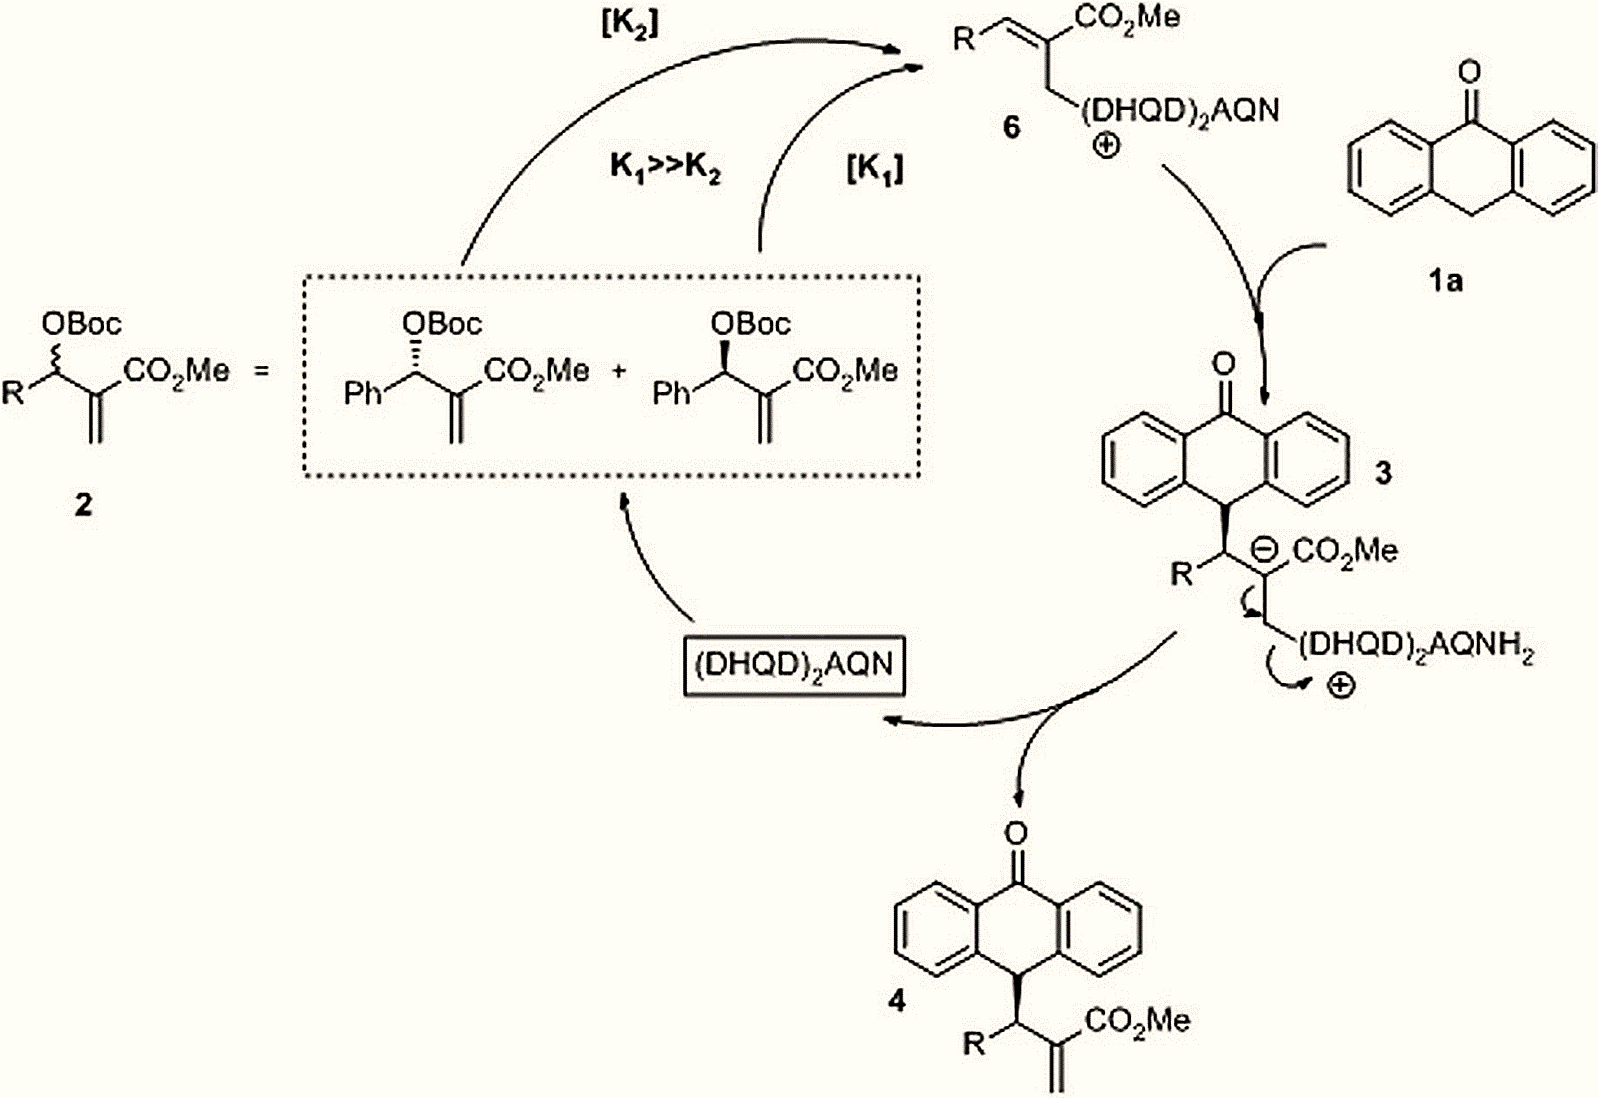
蒽酮参与不对称烯丙基取代反应的拟议机理
蒽酮作为亲核组分与催化生成的亲电中间体发生反应,在C10位形成新的C—C键。来源:Ceban V, Tauchman J, Meazza M, et al. Scientific Reports, 2015, 5:16886, Figure 6. CC BY 4.0。
2019年,Genc利用手性四氧杂杯[2]芳烃[2]三嗪催化剂研究蒽酮与硝基烯烃的不对称Michael加成。蒽酮在反应中作为碳亲核试剂,从C10位与硝基烯烃形成新的C—C键;优化条件下产率最高达到96%,对映体过量值最高达到97% ee。[3]
这一类反应反映了蒽酮结构中三个连续的化学过程:
C10—H去质子化 → 阴离子形成与电荷离域 → C10对亲电中心进行亲核进攻。
因此,蒽酮的羰基并不只是一个普通酮官能团。羰基与邻位C10—H共同建立了一个能够通过酸碱平衡调节的反应中心,使C10位可以从相对稳定的C—H位点转变为形成新C—C键的亲核位点。[2,3]
4 蒽酚负离子的电子结构与光化学反应
C10去质子化产生的阴离子不仅改变亲核性,也会改变分子的电子吸收和激发态性质。
4.1 去质子化使中性蒽酮转变为新的光活性物种
9-蒽酮在碱性条件下通过与9-蒽酚互变及后者去质子化,建立以9-蒽酮和9-蒽酚负离子为主的耦合平衡。Schmalzbauer等发现,中性9-蒽酮在可见光区的吸收能力有限,而9-蒽酚负离子具有延伸至可见光区域的吸收,可以被蓝色发光二极管(light-emitting diode,LED)激发。[5]
这意味着一次简单的去质子化即可同时产生两项变化:
①基态电子结构和吸收光谱改变;
②光激发后电子转移能力发生显著变化。
因此,蒽酚负离子可以作为光诱导电子转移体系中的还原性物种。
4.2 9-蒽酚负离子可以产生水合电子
Kerzig和Goez在2015年的原始研究中证明,水溶液中的9-蒽酚负离子在355 nm近紫外光激发下能够发生双光子光电离,生成水合电子(hydrated electron,e(_{aq}^{-}))和蒽氧自由基。加入抗坏血酸二阴离子作为牺牲电子供体后,蒽氧自由基可被还原回9-蒽酚负离子,从而形成催化循环。[4]
后续研究进一步表明,具有可见光吸收的9-蒽酚负离子可以在蓝光激发后参与光诱导电子转移,并实现部分芳基氯和杂芳基氯的还原活化以及后续C—C或C—杂原子键形成。[5]
这一研究方向揭示了蒽酮—蒽酚体系另一层重要性质:
互变和去质子化不仅改变热反应中的亲核性,还能够改变激发态电子结构,使同一蒽酮骨架进入光氧化还原反应。
5 天然产物中的蒽酮衍生物
天然蒽酮通常带有羟基、甲基、羟甲基或糖基,也可以进一步形成二聚结构。植物中已经直接分离或检测到多种蒽酮、蒽酮糖苷和二蒽酮糖苷。
类型 | 代表化合物 | 结构特点与来源 |
羟基蒽酮 | 地蒽酚、大黄素蒽酮、大黄酸蒽酮 | 蒽酮母核上进一步含羟基、甲基或羧基等取代结构 |
蒽酮C-糖苷 | 芦荟苷A、芦荟苷B | 糖通过C—C键与蒽酮型母核连接;芦荟属植物的重要蒽酮成分 |
复杂蒽酮C-糖苷 | Cascaroside C、Cascaroside D、Cassialoin等 | 已从喜马拉雅大黄等植物中分离 |
二蒽酮糖苷 | 番泻苷A、番泻苷B | 两个蒽酮相关单元形成二聚结构并连接葡萄糖基 |
在鼠李属植物研究中,采用避免氧化的提取方法可以检测到大黄素蒽酮、甲基大黄素蒽酮及相应二蒽酮衍生物,说明样品处理过程本身会影响蒽酮与更高氧化态产物的组成。[7]
Krenn等则从喜马拉雅大黄(Rheum emodi)根中分离出10-羟基卡斯卡苷C、10-羟基卡斯卡苷D和10R-chrysaloin 1-O-β-D-葡萄糖苷等新的蒽酮C-葡萄糖苷,同时鉴定出cascaroside C、cascaroside D和cassialoin等相关化合物。[8]
这些结果表明,天然蒽酮的结构多样性主要建立在母核取代、C-糖基化和二聚几个基本结构变化之上。
6 芦荟苷说明了蒽酮C-糖苷怎样形成和转化
6.1 芦荟苷的C—C糖苷键来自蒽酮型底物
芦荟苷(aloin)是典型的蒽酮型C-糖苷。与普通O-糖苷不同,其葡萄糖异头碳与蒽酮母核之间直接形成C—C键。
Grün和Franz在1981年使用木立芦荟(Aloe arborescens)的无细胞体系证明,尿苷二磷酸葡萄糖(uridine diphosphate glucose,UDP-glucose)可以作为糖基供体,将葡萄糖基转移到芦荟大黄素蒽酮(aloe-emodin anthrone)上并形成芦荟苷的C-糖苷键。该研究还验证了反应对UDP-葡萄糖和芦荟大黄素蒽酮底物的选择性。[6]
芦荟苷的形成体现了一条明确的天然产物结构关系:
芦荟大黄素蒽酮 → C-糖基化 → 芦荟苷。
糖基化并未消除蒽酮母核,而是在其基础上形成更加稳定和更易被生物体系识别的衍生结构。
6.2 C-糖苷仍可以发生特异性的微生物断键
C—C糖苷键通常不能按照普通O-糖苷的酸水解或β-葡萄糖苷酶水解方式直接断裂,但特定肠道微生物可以完成相应的C-糖苷转化。
Che等从人粪便中分离得到能够代谢芦荟苷的肠道厌氧菌,该菌可将芦荟苷转化为芦荟大黄素蒽酮。[9] 后续无菌动物实验进一步证明,定植有相应 Eubacterium sp. strain BAR的动物能够将芦荟苷转化为芦荟大黄素蒽酮。[10]
这说明C-糖苷键虽然比普通O-糖苷键具有不同的化学稳定性,却仍可通过特异的微生物酶体系实现生物转化。
7 二蒽酮糖苷与大黄酸蒽酮的形成
番泻苷A和番泻苷B属于二蒽酮型糖苷。它们的两个蒽类单元通过碳—碳键相连,并分别带有糖基。番泻叶中番泻苷A、A1和B可以直接分离,其中A和B是重要的二大黄酸蒽酮型葡萄糖苷。[11]
进入肠道后,番泻苷的糖苷键水解和二蒽酮结构还原可在肠道微生物参与下进行,最终形成大黄酸蒽酮(rhein anthrone)等单蒽酮型代谢物。早期动物实验已经将大黄酸蒽酮确定为番泻苷A和B的重要活性代谢形式。[12]
近年来,该过程已经从“发现代谢物”进一步发展到具体还原酶的鉴定。Xu等以番泻苷A为基础设计光亲和探针,并结合活性蛋白质组学,在假链状双歧杆菌(Bifidobacterium pseudocatenulatum)中鉴定出具有番泻苷A还原活性的NfrA蛋白;重组蛋白实验进一步验证了其还原能力。[13]
2025年的后续研究又利用酶活性可视化方法,从复杂人肠道微生物群中定位和分离具有番泻苷A还原能力的功能菌群,并对相关还原酶进行了功能验证。[14]
这类研究显示了蒽酮天然产物研究正在发生的变化:研究对象已经由“植物中含有什么成分”进一步延伸到哪一个化学键发生转化、形成哪一种蒽酮结构,以及哪一种微生物酶负责催化这一变化。
8 蒽酮、蒽酚与蒽醌之间的氧化联系
蒽酮与蒽酚处于相同氧化水平,两者之间通过质子转移和π键重排相互转化。蒽醌则处于更高氧化程度。
蒽酚的氧化研究提供了直接证据。Ogata、Kosugi和Nate研究了缓冲含水二氧六环中蒽酚向蒽醌的自氧化动力学。实验结果支持这样的反应过程:在碱性条件下形成蒽酚阴离子,随后分子氧对该阴离子发生速率决定的进攻,产生自由基型中间体,继续氧化后形成蒽醌。[15]
因此,三种结构之间可以按照反应性质区分:
蒽酮 ⇌ 蒽酚:质子转移和π键重排
蒽酚/蒽酮 → 蒽醌:氧化
这种联系也解释了为什么天然蒽酮分析对样品处理条件较为敏感。若提取和保存过程中发生氧化,原先存在的蒽酮或二蒽酮成分可能向相应的高氧化态产物转化。早期鼠李属植物研究因此专门采用避免氧化的处理方法分析天然蒽类组成。[7]
9 蒽酮与蒽酚衍生物的科研方向
蒽酮和蒽酚的研究价值集中在其可互变、可去质子化和可氧化的中央反应结构。
9.1 C10位选择性碳—碳键形成
蒽酮C10位去质子化产生碳亲核性,可以用于Michael加成和不对称烯丙基取代。现代有机催化研究已经能够通过手性催化剂控制这一位置形成新C—C键时的立体选择性,并获得较高对映选择性。[2,3]
这一方向利用的是蒽酮羰基与C10—H共同形成的烯醇化能力。
9.2 蒽酚负离子光氧化还原化学
蒽酮在碱性条件下形成9-蒽酚负离子后,吸收光谱和激发态电子转移能力发生改变。9-蒽酚负离子既可以在近紫外光作用下产生水合电子,也能够在可见光驱动的有机光氧化还原体系中参与较强的还原反应。[4,5]
这里利用的是酸碱平衡对分子电子结构和光化学反应性的调节。
9.3 肠道微生物驱动的蒽酮生成
芦荟苷和番泻苷研究表明,蒽酮并不只是植物中的静态天然产物,也可以是复杂糖苷进入肠道后形成的代谢结构。现代化学生物学方法已经能够利用底物衍生探针、蛋白质组学和酶活性成像进一步寻找具体的代谢菌和催化酶。[10,13,14]
这使蒽酮研究从传统天然产物鉴定进一步进入结构转化—微生物—功能酶之间的机制研究。
10 蒽酮与蒽酚衍生物的结构反应性
蒽酮和蒽酚衍生物的化学性质可以归纳为一个连续的结构变化体系:
结构变化 | 产生的化学结果 |
蒽酮 ⇌ 蒽酚 | 改变羰基、羟基和π键的位置 |
C10去质子化 | 形成共振稳定阴离子,使C10具有碳亲核性 |
形成9-蒽酚负离子 | 改变电子吸收和激发态电子转移能力 |
C-糖基化 | 形成芦荟苷等稳定的蒽酮型天然糖苷 |
二聚和糖基化 | 形成番泻苷等二蒽酮糖苷 |
氧化 | 由蒽酮/蒽酚体系转向相应蒽醌结构 |
11 蒽酮—蒽酚互变、二聚反应与天然蒽类转化相关化学品
表1. 蒽酮、蒽酚及其氧化态与取代衍生物
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
蒽酮母体 | 90-44-8 | 蒽酮 | AR | 用于蒽酮—蒽酚互变、C10位去质子化与碳亲核反应、氧化二聚及蒽醌生成研究。 | |
蒽酚互变体 | 529-86-2 | 9-羟基蒽 | ≥95% | 用于蒽酚烯醇式结构、酮—烯醇平衡、吸收光谱及氧化转化研究。 | |
蒽醌氧化态对照物 | 84-65-1 | 蒽醌 | 熔点标准品 | 用于熔点仪校准,并作为蒽酮和蒽酚氧化生成蒽醌时的结构与物性对照。 | |
羟基化天然蒽酮 | 491-60-1 | 大黄素蒽酮 | Moligand™, ≥98% | 用于羟基和甲基取代对蒽酮互变、氧化还原转化及天然蒽类代谢过程影响的研究。 | |
多羟基蒽酮—蒽酚体系 | 1143-38-0 | 1,8,9-三羟基蒽 | ≥98% | 用于多羟基蒽酮—蒽酚互变、氧化稳定性、自由基形成及光降解行为研究。 | |
羧基化天然蒽酮 | 480-09-1 | Rhein-9-anthrone | ≥95% | 用于番泻苷肠道转化产物、大黄酸蒽酮—大黄酸氧化转化及羧基取代效应研究。 |
表2. 碳糖基蒽酮、二蒽酮苷元及二蒽酮糖苷
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
碳糖基蒽酮 | 1415-73-2 | 芦荟甙 | Moligand™, ≥95% | 用于碳糖基蒽酮的C10位构型、碳—碳糖苷键稳定性、互变异构及芦荟蒽类成分分析研究。 | |
碳糖基蒽酮非对映体 | 28371-16-6 | 芦荟苷B | ≥98% | 与芦荟甙配对用于C10位非对映异构、异构体分离鉴定及加工和储存过程中的组成转化研究。 | |
二蒽酮母体 | 434-84-4 | 二蒽酮基 | ≥97% | 用于蒽酮单元中心碳偶联、氧化二聚、构象变化及光致变色行为研究。 | |
羧基化二蒽酮苷元 | 641-12-3 | 番泻苷元A | Moligand™, ≥98% | 作为番泻叶苷A去糖基产物对照,用于二蒽酮苷元立体化学、糖苷水解及天然产物代谢转化研究。 | |
羧基化二蒽酮苷元立体异构体 | 517-44-2 | 番泻苷元B | Moligand™, ≥98% | 作为番泻苷B去糖基产物对照,用于二蒽酮苷元构型差异、色谱分离及氧化转化研究。 | |
同二蒽酮二糖苷 | 81-27-6 | 番泻叶苷A | 分析标准品, ≥96% | 用于番泻叶、大黄及相关样品中番泻叶苷A的定性定量、立体异构体分离及糖苷水解研究。 | |
同二蒽酮二糖苷 | 128-57-4 | 番泻苷B | 分析标准品, ≥97%(HPLC) | 用于番泻叶、大黄及相关样品中番泻苷B的含量测定,并用于二蒽酮糖苷水解和肠道微生物转化研究。 | |
异二蒽酮二糖苷 | 37271-16-2 | 番泻苷C | ≥98% | 用于大黄酸型与芦荟大黄素型蒽酮单元组成的异二蒽酮糖苷鉴定、构型分析及代谢转化研究。 | |
异二蒽酮二糖苷立体异构体 | 37271-17-3 | 番泻苷D | Moligand™, ≥98% | 与番泻苷C配对用于异二蒽酮糖苷的立体异构、色谱分离、天然样品组成及微生物转化研究。 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] McCann GM, McDonnell CM, Magris L, More O'Ferrall RA. Enol-keto tautomerism of 9-anthrol and hydrolysis of its methyl ether. Journal of the Chemical Society, Perkin Transactions 2, 2002: 784-795. DOI: 10.1039/B109242C.
[2] Ceban V, Tauchman J, Meazza M, et al. Expanding the scope of Metal-Free enantioselective allylic substitutions: Anthrones. Scientific Reports, 2015, 5: 16886. DOI: 10.1038/srep16886.
[3] Genc HN. Enantioselective Michael reaction of anthrone catalyzed by chiral tetraoxacalix[2]arene[2]triazine derivatives. RSC Advances, 2019, 9: 21063-21069. DOI: 10.1039/C9RA03029H.
[4] Kerzig C, Goez M. Generating hydrated electrons through photoredox catalysis with 9-anthrolate. Physical Chemistry Chemical Physics, 2015, 17: 13829-13836. DOI: 10.1039/C5CP01711D.
[5] Schmalzbauer M, Ghosh I, König B. Utilising excited state organic anions for photoredox catalysis: activation of (hetero)aryl chlorides by visible light-absorbing 9-anthrolate anions. Faraday Discussions, 2019, 215: 364-378. DOI: 10.1039/C8FD00176F.
[6] Grün M, Franz G. In vitro biosynthesis of the C-glycosidic bond in aloin. Planta, 1981, 152: 562-564. DOI: 10.1007/BF00380828.
[7] van den Berg AJ, Labadie RP. Anthraquinones, anthrones and dianthrones in callus cultures of Rhamnus frangula and Rhamnus purshiana. Planta Medica, 1984, 50(5): 449-451. DOI: 10.1055/s-2007-969765.
[8] Krenn L, Pradhan R, Presser A, Reznicek G, Kopp B. Anthrone C-glucosides from Rheum emodi. Chemical & Pharmaceutical Bulletin, 2004, 52(4): 391-393. DOI: 10.1248/cpb.52.391.
[9] Che QM, Akao T, Hattori M, Kobashi K, Namba T. Isolation of a human intestinal bacterium capable of transforming barbaloin to aloe-emodin anthrone. Planta Medica, 1991, 57(1): 15–19. DOI: 10.1055/s-2006-960007.
[10] Akao T, Che QM, Kobashi K, Hattori M, Namba T. A purgative action of barbaloin is induced by Eubacterium sp. strain BAR, a human intestinal anaerobe, capable of transforming barbaloin to aloe-emodin anthrone. Biological and Pharmaceutical Bulletin, 1996, 19(1): 136-138. DOI: 10.1248/bpb.19.136.
[11] Park SB, Kim YS. Simultaneous separation of three isomeric sennosides from senna leaf (Cassia acutifolia) using counter-current chromatography. Journal of Separation Science, 2015, 38(20): 3502–3507. DOI: 10.1002/jssc.201500672.
[12] Yagi T, Miyawaki Y, Nishikawa A, et al. Prostaglandin E2-mediated stimulation of mucus synthesis and secretion by rhein anthrone, the active metabolite of sennosides A and B, in the mouse colon. Journal of Pharmacy and Pharmacology, 1990, 42(8): 542-545. DOI: 10.1111/j.2042-7158.1990.tb07055.x.
[13] Xu Y, Lv S, Li X, et al. Photoaffinity probe-enabled discovery of sennoside A reductase in Bifidobacterium pseudocatenulatum. Journal of Pharmaceutical Analysis, 2025, 15(1): 101108. DOI: 10.1016/j.jpha.2024.101108.
[14] Zhai C, Liu X, Liu Z, et al. In situ identifying sennoside A-reducing bacteria guilds in human gut microbiota via enzymatic activity visualization. Gut Microbes, 2025, 17(1): 2560598. DOI: 10.1080/19490976.2025.2560598.
[15] Ogata Y, Kosugi Y, Nate K. Kinetics of the autoxidation of anthranol to anthraquinone in buffered aqueous dioxan. Tetrahedron, 1971, 27(13): 2705-2711. DOI: 10.1016/S0040-4020(01)98061-5.
更多相关文章,详见下方:
喹唑啉(Quinazoline,1,3-二氮杂萘)科研选型指南:结构特征、应用场景与关键试剂导航(表1–表4)
如何区分灰黄霉素(Griseofulvin)与特比萘芬(Terbinafine):理化属性、作用机制与实验选型要点
葡萄糖苷酶(Glucosidase):分类框架、催化机理与应用要点
n-十二烷基-β-D-麦芽糖苷(DDM):结构、性质及其作为非离子表面活性剂的应用
研究用碳水化合物(Carbohydrates)入门:读懂“糖链语言”与产品选型导航(附表1–3)


 危险品化学品经营许可证(带存储)