
苯醌类化合物的电子转移与亲核反应:共轭二羰基结构、取代基及介质效应
苯醌类化合物的电子转移与亲核反应:共轭二羰基结构、取代基及介质效应
1 醌式共轭二羰基结构是反应性的结构基础
1.1 从苯式芳香结构到醌式共轭结构
国际纯粹与应用化学联合会(International Union of Pure and Applied Chemistry,IUPAC)将醌定义为具有完全共轭环状二酮结构的一类化合物,可形式上视为由芳香化合物中的偶数个 —CH= 单元转变为 —C(=O)— 单元,同时发生双键重新排列而形成。[1]
苯醌的两个基本异构体具有不同的羰基排列方式:
化合物 | 羰基位置 | 二电子、二质子还原后的产物 |
1,2-苯醌 | 1、2位相邻 | 邻苯二酚 |
1,4-苯醌 | 1、4位相对 | 对苯二酚 |
以1,4-苯醌为例,六元环中两个C=O键与两个C=C键相互共轭。与苯不同,环内碳碳键不再属于苯式芳香六π电子结构,而具有明显的醌式键级分化。还原为对苯二酚后,两个羰基转化为酚羟基,环内π键重新组织为苯式芳香结构。

1.2 羰基共轭为什么提高电子接受能力
羰基的C=O键高度极化,同时具有π*反键轨道。当羰基与环内C=C键形成共轭后,低能受体轨道分布于羰基和相邻碳骨架。电子加入时,新增电子密度可在醌式体系中重新分布,而不是固定在单一羰基上。
气相光电子能谱实验直接测定了1,2-苯醌和1,4-苯醌的电子亲和能,分别约为1.90和1.85电子伏特(eV),表明两种中性苯醌均可形成能量上稳定的自由基阴离子。[2]
对1,2-苯醌、1,4-苯醌以及萘醌、菲醌和蒽醌的量子化学研究进一步表明,醌的还原热力学受到羰基相对位置以及整个共轭骨架结构的影响。[3]
2 电子进入苯醌后形成逐级还原状态
2.1 第一个电子形成半醌自由基阴离子
以1,4-苯醌记作Q。在缺少有效质子供体的非质子性介质中,其还原可分为两个连续的单电子步骤:[4]
第一步:
Q + e⁻ ⇌ Q•⁻
其中Q•⁻为半醌自由基阴离子。
第二步:
Q•⁻ + e⁻ ⇌ Q²⁻
Q²⁻为进一步接受第二个电子形成的二负离子态。
IUPAC将半醌定义为可形式上由醌接受一个电子形成的自由基阴离子。[1] 半醌同时含有负电荷和未成对电子,是苯醌单电子还原过程中具有独立电子结构的中间状态。
电子进入后,变化并不局限于“某一个氧原子得到一个电子”。自由基自旋密度、电荷以及C=O和C—C键级均会发生重新分布。第二个电子继续进入同一共轭体系后,形成Q²⁻。
由此形成连续的电子状态:
Q ⇌ Q•⁻ ⇌ Q²⁻
这一级联关系解释了苯醌既能参与双电子氧化还原,也能参与以半醌为中间体的单电子过程。
2.2 苯醌转化为对苯二酚是电子转移和质子转移的总结果
在能够提供质子的体系中,1,4-苯醌完全还原总体反应如下:
Q + 2 e⁻ + 2 H⁺ ⇌ H₂Q
其中H₂Q代表对苯二酚。
这一反应式表示净化学计量关系,并不规定两个电子和两个质子通过同一个基本反应步骤同时转移。
在名义上的非质子性非水溶剂中,1,4-苯醌能够表现出两个彼此分开的、近似电化学可逆的单电子还原过程,分别对应Q/Q•⁻和Q•⁻/Q²⁻两个氧化还原对。[4]
氧化还原状态 | 主要电子特征 |
Q | 中性醌式共轭二羰基体系 |
Q•⁻ | 含一个新增电子和一个未成对电子 |
Q²⁻ | 接受两个电子后的二负离子态 |
H₂Q | 质子化的二电子还原产物,形成对苯二酚芳香结构 |
半醌是否能够在实验时间尺度上积累,取决于第一、第二次电子转移以及相关质子化过程之间的相对自由能和反应速率。
苯醌逐步接受电子形成的不同还原态,还会受到电荷补偿离子的影响。Wang等结合电化学实验与密度泛函理论(density functional theory,DFT)计算,比较了四丁基铵离子(TBA⁺)、Li⁺和H⁺参与时1,4-苯醌不同还原状态的稳定方式及电荷分布[6]。
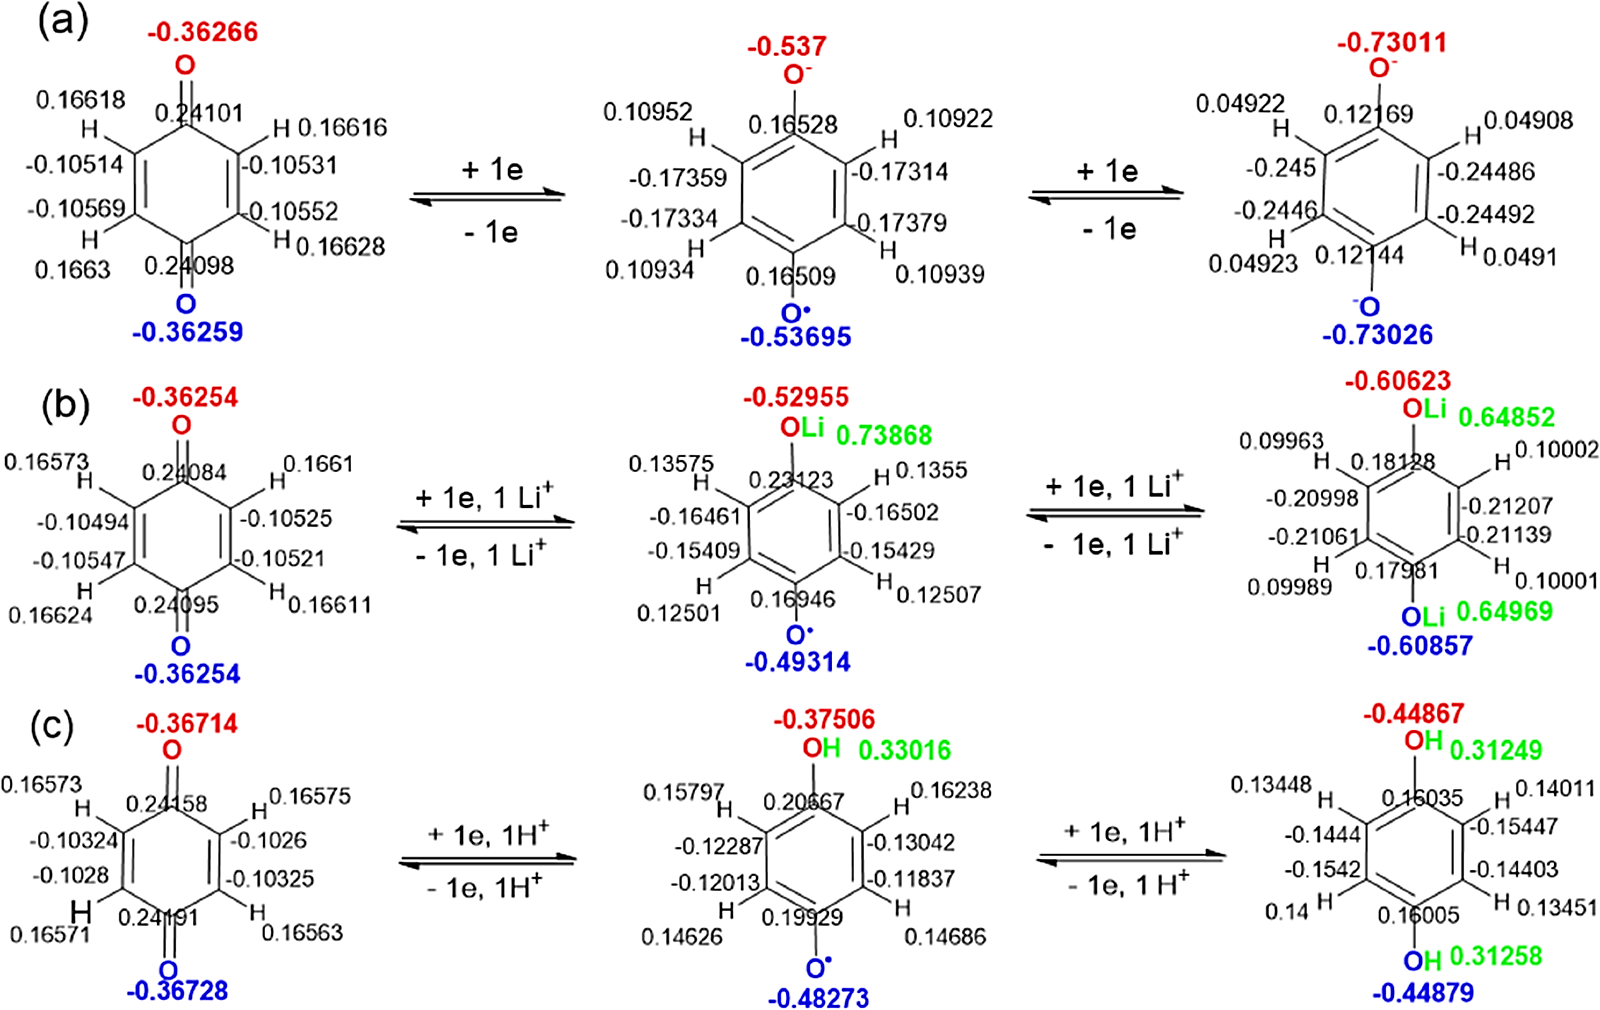
图1 不同电荷补偿离子条件下1,4-苯醌的氧化还原状态及计算电荷分布。
(a)TBAPF₆/乙腈;(b)LiClO₄/乙腈;(c)H⁺参与的乙腈或水体系。计算采用与相应溶剂环境对应的可极化连续介质模型。图中数值为密度泛函理论计算得到的Mulliken原子电荷;红色和蓝色分别表示两个氧原子,绿色表示参与电荷补偿的离子。引自Wang等[6]。
在TBAPF₆/乙腈体系中,1,4-苯醌表现为Q → Q•⁻和Q•⁻ → Q²⁻两个分离的单电子还原过程;Li⁺能够稳定还原态,使两次还原的电位间隔明显缩小;H⁺参与时,完全质子化的二电子还原态H₂Q得到更强稳定,半醌中间态不易稳定积累,实验中表现为总体二电子、二质子氧化还原过程。[6]
3 质子、氢键和溶剂改变苯醌的还原路径
3.1 质子供体优先稳定还原态
苯醌接受电子后,含氧共轭体系的负电荷增加。与中性Q相比,Q•⁻和更深度还原的物种通常能够与氢键供体产生更强的相互作用,并进一步发生质子转移。
Hooe等在乙腈中研究1,4-苯醌时发现,加入弱质子供体2,2,2-三氟乙醇后,还原态苯醌与质子供体形成氢键缔合物。氢键优先稳定还原物种,使第二次电子转移的电位发生改变。[4]
在适当的质子供体浓度下,第二次还原的电位可正移至高于第一次还原的电位,这种现象称为电位反转(potential inversion)。当第二个电子在第一个电子进入后更容易加入时,半醌自由基阴离子的稳定积累减少,循环伏安中可表现为总体双电子还原过程。[4]
因此,质子的作用并不限于还原结束后将Q²⁻质子化。氢键以及随后的质子转移能够改变各还原态的相对自由能,从而改变电子进入苯醌的先后步骤和可观测中间体。
3.2 质子耦合电子转移不等同于单步协同转移
电子转移与质子转移在热力学或动力学上发生耦合时,通常称为质子耦合电子转移(proton-coupled electron transfer,PCET)。
PCET包括多种可能路径,例如:
· 先发生电子转移,随后发生质子转移;
· 先发生质子转移,随后发生电子转移;
· 电子和质子在同一个基本步骤中协同转移。
其中第三种情况称为协同质子-电子转移。仅根据总反应式“Q + 2 e⁻ + 2 H⁺ → H₂Q”不能判断具体属于哪一种微观机理。
Evans和René重新研究3,5-二叔丁基-1,2-苯醌自由基阴离子的还原时发现,改变支持电解质中的阳离子等实验条件,可使实验结果从原先认为的协同质子-电子转移转变为具有明确分步特征的过程。[5] 这说明醌类PCET机理需要结合具体溶剂、电解质、质子供体和动力学数据判断。
3.3 反离子和溶剂直接影响还原电位
还原态苯醌带有较高负电荷,因此溶剂和电荷补偿离子对其稳定作用会直接影响还原自由能。
Wang等比较一系列取代醌在水和乙腈中的电化学行为,并分别考察H⁺、Li⁺和四丁基铵离子参与电荷补偿时的差异。在所研究体系中,以H⁺参与循环时的形式还原电位总体较高,四丁基铵离子体系较低,Li⁺体系处于两者之间。作者将这一趋势与不同阳离子对完全还原态Q²⁻的稳定能力联系起来。[6]
同一研究还发现,取代基吸电子能力与还原电位之间的关系具有明显的溶剂依赖性:
条件 | 观察到的结构—电位关系 |
乙腈体系 | 取代基吸电子能力与还原电位具有较明显相关性 |
水溶液体系 | 上述相关性显著减弱,在该研究系列中基本消失 |
显式考虑水分子的密度泛函理论计算表明,周围水分子与醌及其还原态之间的相互作用能够补偿一部分取代基引起的电子效应。[6]
同一个苯醌衍生物的还原电位不能脱离溶剂、电解质、pH和参考电极条件进行比较。取代基决定分子的内在电子结构,溶剂和离子环境进一步改变不同氧化还原状态的相对稳定性。
4 共轭二羰基结构同时产生亲电反应性
4.1 接受自由电子与接受亲核体电子对是两种不同过程
苯醌接受一个电子时,电子进入分子的受体轨道,形成Q•⁻:
Q + e⁻ → Q•⁻
亲核加成则涉及另一种电子过程。亲核试剂提供一对电子,在醌环碳原子上形成新的σ键。
1,4-苯醌的C=O键与C=C键形成共轭,羰基的吸电子作用降低了共轭烯键碳的电子密度,使这些位置具有亲电性。硫醇盐等亲核体可进攻醌环,并伴随π键重新分配。
两类反应具有共同的结构来源,但反应结果不同:
反应类型 | 电子变化 | 直接结果 |
单电子转移 | 一个电子进入醌的受体轨道 | 形成半醌自由基阴离子 |
亲核加成 | 亲核体提供一对电子形成σ键 | 醌环形成新的C—Nu共价键 |
“电子接受能力强”与“亲核加成速度快”不能视为完全相同的性质。前者涉及氧化还原热力学和电子转移动力学,后者还受到亲核体性质、反应位点、位阻、离去基以及溶剂条件影响。
4.2 硫醇与1,4-苯醌发生还原性共轭加成
谷胱甘肽(glutathione,GSH)与1,4-苯醌的反应提供了明确的实验例子。Brunmark和Cadenas通过吸收光谱和后续氧化实验表明,GSH对1,4-苯醌发生亲核加成,生成谷胱甘肽取代的对苯二酚产物。[7]
其总体反应可表示为:
1,4-苯醌 + RSH → SR取代的1,4-苯二酚
其中RSH代表硫醇。
这一过程通常归入迈克尔(Michael)型共轭加成。硫亲核中心进攻醌环的亲电碳,形成新的C—S键,同时醌式π体系重新排列并发生质子转移,最终形成苯二酚型产物。
该反应说明苯醌的亲电性来源于共轭羰基对醌环电子分布的影响。
4.3 卤素取代可改变亲核反应路径
取代基除了改变醌环的电子密度,还可能引入新的离去基,从而改变亲核反应的机理。
Mbiya等系统比较1,4-苯醌及其甲基、叔丁基和氯取代衍生物与含硫亲核试剂的反应。动力学实验显示,氯取代衍生物总体表现出较高反应性,而甲基和叔丁基取代衍生物的反应性降低。质谱和核磁共振结果支持未卤代体系以迈克尔型加成为主要成键方式;氯取代苯醌除发生加成外,还观察到伴随氯离去的亲核乙烯基取代。[8]
取代基对苯醌亲核反应的影响包含两个不同因素:
1. 电子效应:改变醌环亲电程度和亲核进攻的能量;
2. 离去基效应:具有离去能力的取代基可提供与普通共轭加成不同的产物形成路径。
这也是含卤苯醌与烷基取代苯醌不能仅按“亲电性强弱”进行简单排序的原因。
5 取代基和周围介质共同决定可观测的还原态
2026年,Somani和Sander利用低温基质隔离实验比较了1,4-苯醌和四氟-1,4-苯醌的单电子与双电子还原。实验在3~9 K的氩基质和无定形水冰中进行,以钠原子作为电子来源,并利用基质隔离红外光谱和紫外-可见吸收光谱鉴定不同还原态。[9]
不同条件下观察到的主要物种并不相同:
分子与基质 | 实验观察 |
1,4-苯醌/氩基质 | 形成1,4-苯醌自由基阴离子 |
四氟-1,4-苯醌/氩基质 | 形成相应自由基阴离子 |
1,4-苯醌/无定形水冰 | 同时检测到自由基阴离子和二负离子 |
四氟-1,4-苯醌/无定形水冰 | 优先形成二电子还原的二负离子 |
1,4-苯醌自由基阴离子在430 nm光照下发生光电离并重新生成中性苯醌,而四氟-1,4-苯醌自由基阴离子在相同条件下表现出不同的光稳定性。在无定形水冰中,1,4-苯醌的中性态、自由基阴离子和二负离子之间还表现出可逆光化学转化。[9]
四个氢原子被氟取代后,醌式基本骨架保持不变,但电子吸引取代基改变了不同还原态的相对稳定性;从惰性的氩基质转变为具有强极性和氢键作用的无定形水冰后,还原产物分布进一步改变。
这些数据限定于3~9 K基质隔离条件,不能直接用于推断常温水溶液中的平衡组成或反应速率。
这一结果与溶液电化学中观察到的溶剂、质子供体和反离子效应具有一致的物理基础:不同环境对中性态、半醌态和更深度还原态的稳定程度不同,从而改变各状态之间的自由能差。[4,6,9]
6 苯醌结构与反应性的对应关系
苯醌的共轭二羰基结构产生两种彼此关联而机理不同的电子反应特征。
电子转移路径:
共轭二羰基结构
→ 形成低能受电子状态
→ Q接受一个电子形成Q•⁻
→ 在非质子性介质中可继续接受电子形成Q²⁻
→ 在质子供体存在时,电子转移可与质子转移耦合,最终形成苯二酚型还原产物。
亲核反应路径:
羰基与C=C键共轭
→ 醌环烯键碳具有亲电性
→ 硫醇等亲核体形成新的C—Nu键
→ π键重新排列和质子转移
→ 形成加成产物;含适当离去基的取代苯醌还可发生亲核取代。
影响两条路径的结构和环境因素并不完全相同:
因素 | 对电子转移的影响 | 对亲核反应的影响 |
羰基相对位置 | 改变共轭方式及还原热力学 | 改变亲电位点的电子分布 |
电子吸引/给予取代基 | 改变各还原态的相对稳定性 | 改变醌环亲电程度 |
H⁺和氢键供体 | 稳定还原态并改变电子转移步骤 | 可参与加成后的质子转移 |
溶剂和反离子 | 改变溶剂化及电荷稳定作用 | 改变亲核体状态和反应动力学 |
卤素等离去基 | 改变电子结构 | 可引入亲核乙烯基取代路径 |
醌式骨架提供受电子轨道和亲电位点;取代基改变醌环自身的电子结构;质子、氢键、溶剂和反离子改变不同电子态及反应中间体的稳定性。
电子转移与亲核加成由此形成两条清晰的反应路径。前者改变分子的氧化还原状态,后者直接改变分子的共价连接方式。
7 苯醌类共轭二羰基电子转移、取代效应与亲核反应研究相关代表化学品
表1. 苯醌母体与取代醌结构—反应性模型
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
1,4-苯醌母体 | 106-51-4 | 对苯醌 | Moligand™, ≥99% | 共轭1,4-二羰基基准模型;用于醌→半醌自由基阴离子→二负离子的连续电子转移、还原电位及硫亲核共轭加成研究 | |
位阻型1,2-苯醌 | 3383-21-9 | 3,5-二叔丁基-1,2-苯醌 | ≥98%(HPLC) | 叔丁基稳定的邻醌模型;用于邻二羰基电子结构、半醌自由基、电化学还原以及氢键和质子耦合电子转移研究 | |
2,5-二氯取代1,4-苯醌 | 615-93-0 | 2,5-二氯-1,4-苯醌 | ≥98%(HPLC) | 2,5位氯取代的缺电子醌;用于氯取代诱导效应、取代位置对还原行为及硫亲核反应位点的影响研究 | |
2,6-二氯取代1,4-苯醌 | 697-91-6 | 2,6-二氯-1,4-苯醌 | ≥98% | 2,6位氯取代的缺电子醌;可与2,5-二氯异构体比较氯原子位置对电子接受能力、还原电位和亲核反应选择性的影响 | |
全氯代1,4-苯醌 | 118-75-2 | 四氯-1,4-苯醌 | 适用于合成 | 四个环氢全部被氯取代的强缺电子醌;用于电子接受、氧化还原以及卤代醌亲核烯基取代反应研究 | |
全氟代1,4-苯醌 | 527-21-9 | 四氟-1,4-苯醌 | ≥98%(HPLC) | 全氟取代电子受体;具有较高电子亲和能力,用于卤素电子效应、电子接受能力及还原热力学研究 | |
二氯二氰强受电子醌 | 84-58-2 | 2,3-二氯-5,6-二氰对苯醌 (DDQ) | ≥98% | 氯基与氰基共同降低醌环电子能级;用于强电子受体、电子转移、氧化还原及氧化脱氢反应研究 | |
单甲基1,4-苯醌 | 553-97-9 | 甲基苯醌 (MBQ) | ≥98% | 单甲基给电子取代模型;用于比较甲基取代对醌环亲电性、还原电位、硫醇加成速率和加成位置的影响 | |
2,6-二甲基1,4-苯醌 | 527-61-7 | 2,6-二甲基对苯醌 | ≥98% | 两个甲基位于2、6位;用于比较取代数目与取代位置对电子接受能力、空间环境和亲核反应位点的影响 | |
全甲基1,4-苯醌 | 527-17-3 | 四甲基-1,4-苯醌 | ≥98%(GC) | 2、3、5、6位均被甲基取代;用于高度烷基取代条件下的醌/氢醌氧化还原、还原电位和亲核反应可及性研究 | |
单叔丁基位阻型1,4-苯醌 | 3602-55-9 | 叔丁基对苯醌 | ≥98%(GC) | 单个叔丁基同时引入烷基电子效应和局部空间位阻;用于硫醇反应动力学、取代基效应和亲核加成位点研究 | |
2,6-二叔丁基位阻型1,4-苯醌 | 719-22-2 | 2,6-二叔丁基-1,4-苯醌 | ≥98% | 2、6位双叔丁基形成明显空间屏蔽并产生给电子取代效应;用于取代基对还原电位、半醌稳定性及亲核试剂接近醌环过程的影响研究 |
表2. 醌还原态对照物与硫亲核反应模型
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
1,4-苯醌还原对应物 | 123-31-9 | 对苯二酚 | 适用于合成 | 对苯醌的二电子、二质子还原对应物;用于醌/氢醌氧化还原对、电子—质子耦合及氧化还原循环研究 | |
1,2-苯醌还原对应物 | 120-80-9 | 邻苯二酚 | 适用于合成 | 1,2-苯醌的还原对应结构;用于邻醌/邻苯二酚氧化还原体系以及1,2-与1,4-羰基排列差异研究 | |
甲基苯醌还原对应物 | 95-71-6 | 甲基氢醌 | ≥99% | 甲基取代1,4-苯醌的还原态模型;可与甲基苯醌配对研究甲基取代条件下的醌/氢醌氧化还原关系 | |
四甲基苯醌还原对应物 | 527-18-4 | 四甲基氢醌 | ≥95%(GC) | 四甲基-1,4-苯醌的还原对应物;用于高度烷基取代醌/氢醌氧化还原对及质子、电子转移研究 | |
四氯苯醌还原对应物 | 87-87-6 | 四氯氢醌 | Moligand™, 10 mM in DMSO | 四氯-1,4-苯醌的还原对应物;用于全氯代醌/氢醌氧化还原循环、还原态稳定性及卤素取代效应研究 | |
芳香硫醇动力学探针 | 1849-36-1 | 4-硝基苯硫酚 | ≥95% | 具有明确巯基反应位点的芳香硫醇;用于苯醌及甲基、叔丁基、氯代苯醌的亲核反应动力学、加合物形成和取代基效应研究 | |
含巯基氨基酸亲核体 | 52-90-4 | L-半胱氨酸 | 无动物源, Moligand™, 用于细胞培养, ≥98% | 生物相关硫亲核体;用于醌—半胱氨酸初始加成、共价修饰及后续加合物转化研究 | |
三肽型生物硫醇 | 70-18-8 | 谷胱甘肽(还原型) | PharmPure™, 欧洲药典(Ph.Eur) | 细胞内主要低分子硫醇之一;用于1,4-苯醌硫亲核加合、连续谷胱甘肽取代及醌氧化还原循环研究 | |
乙酰化半胱氨酸亲核体 | 616-91-1 | N-乙酰-L-半胱氨酸( NAC) | PharmPure™, USP, Moligand™, 欧洲药典(Ph.Eur), ≥98.5% | 含巯基亲核反应模型;用于醌类亲电性、硫亲核共价加合以及醌—硫醇加合物后续氧化还原行为研究 |
表3. 电化学、电荷补偿与氢键环境研究试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
弱配位阳离子支持电解质 | 3109-63-5 | 四丁基六氟磷酸铵(TBAHFP) | 电化学级, ≥99% | 非水醌电化学基准支持电解质;用于观察醌/半醌与半醌/二负离子的两步单电子还原,并作为锂离子和质子参与体系的对照 | |
锂离子配位型支持电解质 | 7791-03-9 | 高氯酸锂(易制爆) | 无水级, PrimorTrace™, ≥99.99% metals basis | 提供锂离子电荷补偿环境;用于研究锂离子对半醌和二负离子还原态的稳定作用、离子配位及还原电位变化 | |
氢键与质子供体调节剂 | 75-89-8 | 2,2,2-三氟乙醇(TFEA) | 分子生物学级, ≥99.8% | 醇类氢键和质子供体;用于研究醌自由基阴离子氢键稳定、还原电位移动及浓度变化引起的电子—质子转移路径变化 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] International Union of Pure and Applied Chemistry. Quinones; Semiquinones. IUPAC Compendium of Chemical Terminology (the Gold Book), 5th ed. International Union of Pure and Applied Chemistry, 2025. Online version 5.0.0, 2025. DOI: 10.1351/goldbook.Q05015; 10.1351/goldbook.S05600.
[2] Fu Q, Yang J, Wang X B. On the electronic structures and electron affinities of the m-benzoquinone (BQ) diradical and the o-, p-BQ molecules: A synergetic photoelectron spectroscopic and theoretical study. The Journal of Physical Chemistry A, 2011, 115(15): 3201–3207. DOI: 10.1021/jp1120542.
[3] Johnsson Wass J R T, Ahlberg E, Panas I, Schiffrin D J. Quantum chemical modeling of the reduction of quinones. The Journal of Physical Chemistry A, 2006, 110(5): 2005–2020. DOI: 10.1021/jp055414z.
[4] Hooe S L, Cook E N, Reid A G, Machan C W. Non-covalent assembly of proton donors and p-benzoquinone anions for co-electrocatalytic reduction of dioxygen. Chemical Science, 2021, 12(28): 9733–9741. DOI: 10.1039/D1SC01271A.
[5] Evans D H, René A. Reinvestigation of a former concerted proton-electron transfer (CPET), the reduction of a hydrogen-bonded complex between a proton donor and the anion radical of 3,5-di-tert-butyl-1,2-benzoquinone. Physical Chemistry Chemical Physics, 2012, 14(14): 4844–4848. DOI: 10.1039/C2CP00021K.
[6] Wang H, Emanuelsson R, Banerjee A, Ahuja R, Strømme M, Sjödin M. Effect of cycling ion and solvent on the redox chemistry of substituted quinones and solvent-induced breakdown of the correlation between redox potential and electron-withdrawing power of substituents. The Journal of Physical Chemistry C, 2020, 124(25): 13609–13617. DOI: 10.1021/acs.jpcc.0c03632.
[7] Brunmark A, Cadenas E. Reductive addition of glutathione to p-benzoquinone, 2-hydroxy-p-benzoquinone, and p-benzoquinone epoxides. Effect of the hydroxy- and glutathionyl substituents on p-benzohydroquinone autoxidation. Chemico-Biological Interactions, 1988, 68(3–4): 273–298. DOI: 10.1016/0009-2797(88)90021-X.
[8] Mbiya W, Chipinda I, Siegel P D, Mhike M, Simoyi R H. Substituent effects on the reactivity of benzoquinone derivatives with thiols. Chemical Research in Toxicology, 2013, 26(1): 112–123. DOI: 10.1021/tx300417z.
[9] Somani A, Sander W. Substituent and matrix effects in electron-induced one- and two-electron reduction of quinones. The Journal of Physical Chemistry A, 2026, 130(23): 4342–4348. DOI: 10.1021/acs.jpca.6c01210.
更多相关文章,详见下方:


 危险品化学品经营许可证(带存储)