
吡啶二亚胺(PDI)-钴催化 Simmons–Smith 型环丙烷化的区域选择性:烯烃取代模式与亚甲基转移机理
吡啶二亚胺(PDI)-钴催化 Simmons–Smith 型环丙烷化的区域选择性:烯烃取代模式与亚甲基转移机理
引言
Simmons–Smith 反应通过向烯烃碳碳双键转移一个亚甲基构建环丙烷。经典反应以二碘甲烷(CH₂I₂)和锌-铜偶联体形成锌类卡宾试剂,将 CH₂ 单元转移到烯烃上,并通常保持起始烯烃的几何关系。[3]
对于含有多根碳碳双键的底物,反应还涉及位点选择问题。传统锌类卡宾具有明显的亲电反应特征,电子较丰富的双键通常具有较高反应性;羟基、醚等可以与 Zn 相互作用的官能团还可能产生导向作用。当多个双键的电子性质接近、又缺乏有效导向作用时,各位点之间的反应速率差可能较小,容易形成区域异构体混合物。[1]
2018 年,Werth 和 Uyeda 报道了吡啶二亚胺(pyridine-diimine,PDI)钴配合物催化的还原性 Simmons–Smith 型环丙烷化反应。该体系采用二溴甲烷(CH₂Br₂)作为亚甲基来源、Zn 作为还原剂,以异丙基取代 PDI 钴配合物 [i-PrPDI]CoBr₂ 为催化剂,对电子性质接近而取代模式不同的烯烃表现出显著不同的反应性。[1]
这套反应由此提供了一个明确的问题:钴参与亚甲基转移以后,区域选择性为什么不再主要表现为电子性质相关的反应倾向,而对双键取代模式和空间排列表现出高度敏感的反应性次序?
1. 模型底物揭示区域选择性的反转
1.1 两根电子性质接近的双键形成直接竞争
4-乙烯基环己-1-烯同时含有:
· 一个末端单取代双键;
· 一个环内二取代双键。
两根双键的电子性质差异较小,因此适合用于比较传统锌类卡宾与钴催化体系的位点选择规律。[1]
在 CH₂I₂/Et₂Zn 条件下,反应偏向较富电子的环内二取代双键。使用 1.0 当量 CH₂I₂ 和 0.5 当量 Et₂Zn 时,单环丙烷化产物总收率为 28%,区域异构体比(regioisomer ratio,rr)为 1:6.7,环内双键环丙烷化产物占优势。提高试剂用量后,单环丙烷化收率提高,同时双环丙烷化副产物增加,而主要区域选择方向没有发生改变。[1]
改用 [i-PrPDI]CoBr₂/CH₂Br₂/Zn 后,反应位点发生反转。6 mol% [i-PrPDI]CoBr₂ 条件下,末端双键环丙烷化产物以 81% 收率生成,rr >50:1,双环丙烷化产物低于 1%。CH₂Br₂/Zn 在没有钴催化剂时产生的环丙烷化产物低于 1%。[1]
反应体系 | 主要反应位点 | 单环丙烷化产物 | rr | 双环丙烷化产物 |
CH₂I₂/Et₂Zn | 环内二取代双键 | 28% | 1:6.7 | 3% |
CH₂Br₂/Zn,无 Co 催化剂 | — | <1% | — | <1% |
[i-PrPDI]CoBr₂/CH₂Br₂/Zn | 末端单取代双键 | 81% | >50:1 | <1% |
两套有效反应使用的亚甲基来源和 Zn 试剂并不相同,因此 1:6.7 与 >50:1 反映的是两套完整亚甲基转移体系的选择性差异,不能单独归因于某一个试剂的变化。
催化剂筛选进一步显示,CoBr₂、iPrPDI 配体单独存在时均基本没有有效反应;改变 PDI 配体的芳基取代结构,或者将 Co 换成 Fe、Ni,反应效率也明显变化。[1] 这些结果说明高区域选择性与特定 PDI-Co 催化体系形成的亚甲基转移路径密切相关。
2. 烯烃竞争实验建立取代模式与反应性的对应关系
2.1 三组竞争实验直接比较不同双键的相对反应速率
作者随后使用两种烯烃与 CH₂Br₂ 按 1:1:1 摩尔比进行分子间竞争实验,在相同催化条件下比较不同取代模式烯烃消耗 CH₂Br₂ 的能力。[1]
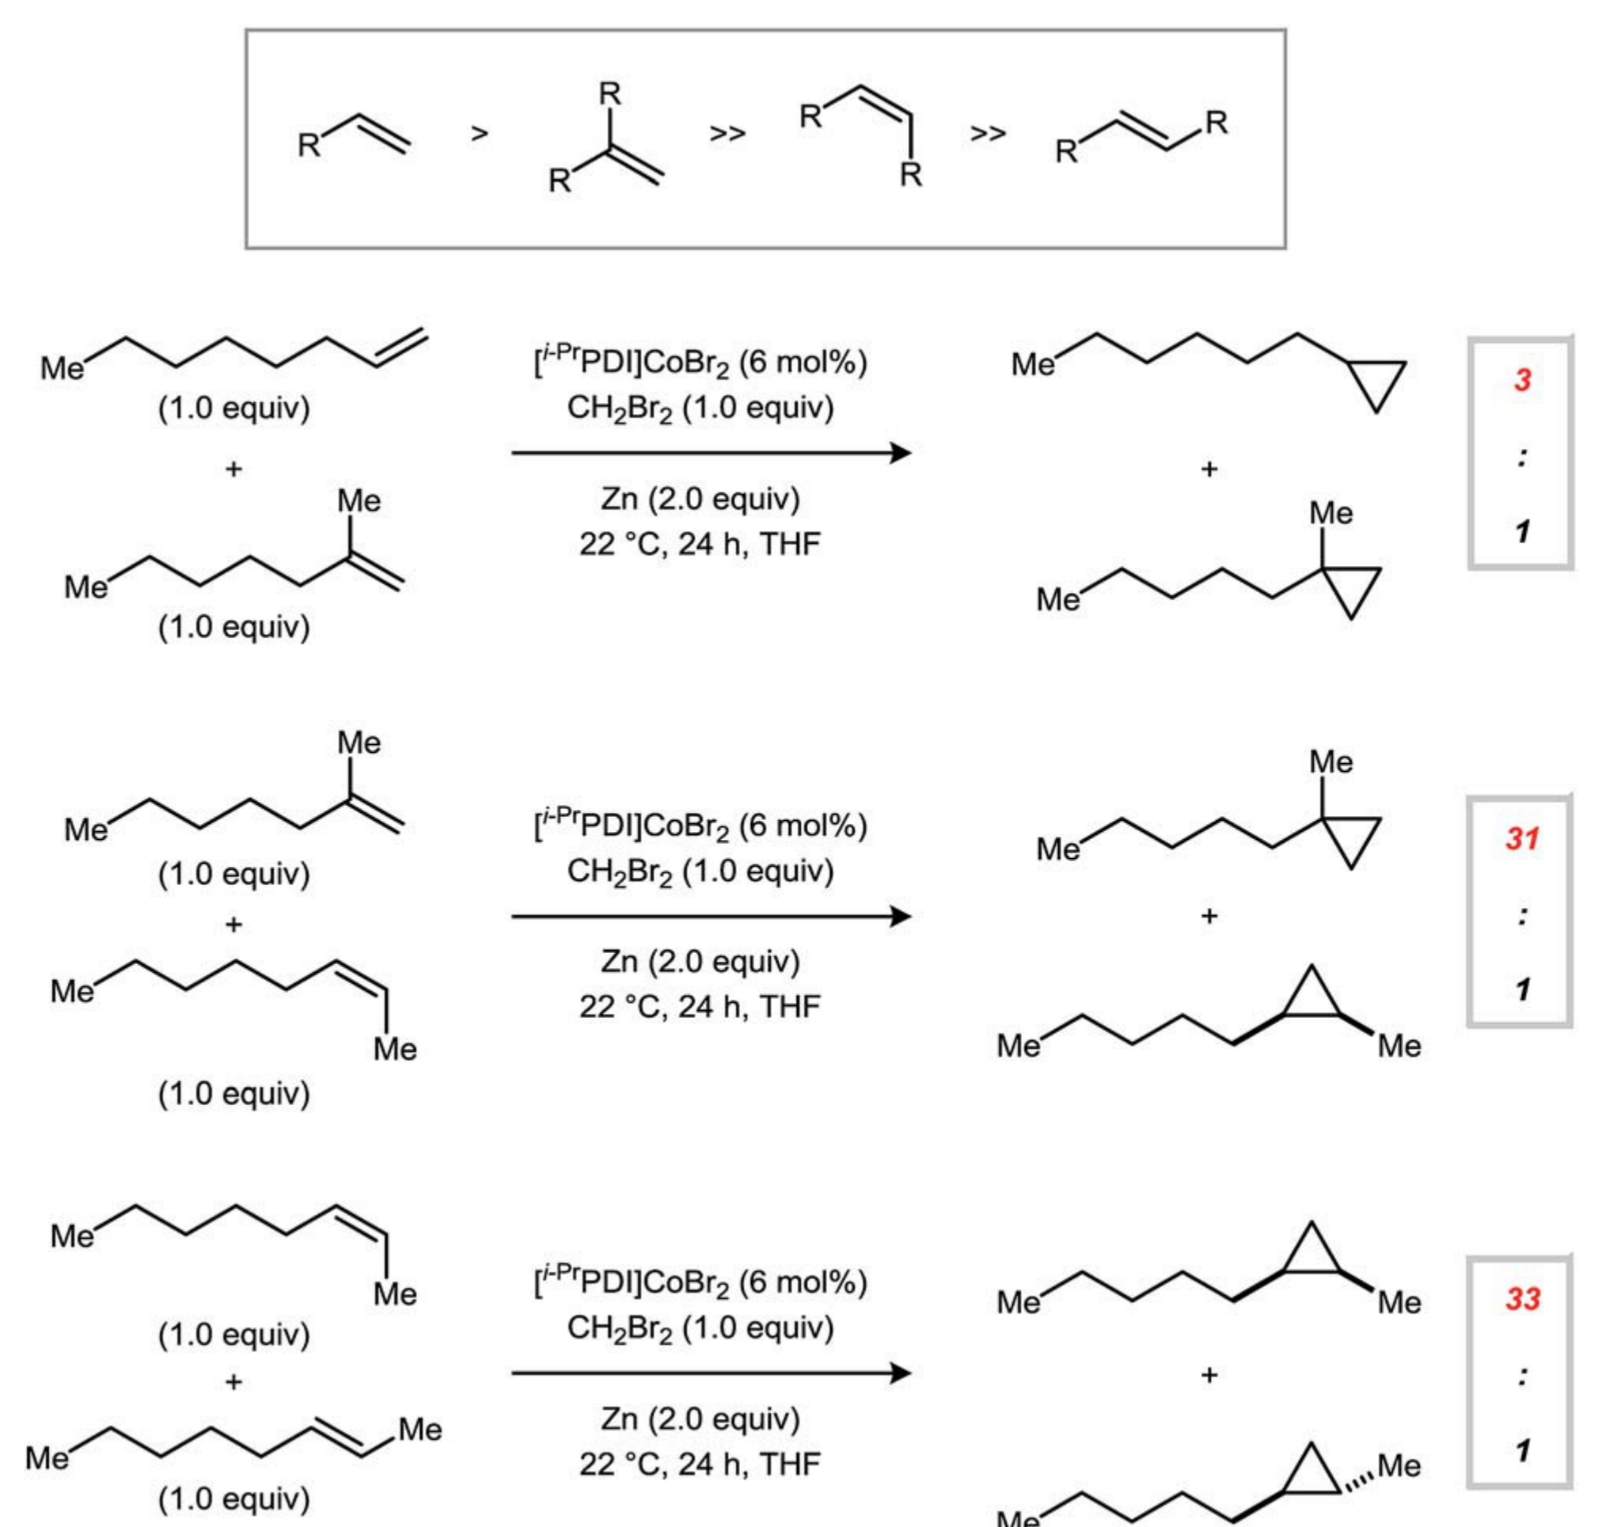
图 1. 不同取代模式烯烃的分子间竞争实验。 两种烯烃和 CH₂Br₂ 按 1:1:1 摩尔比进行竞争反应,用于比较不同取代模式及几何构型烯烃的相对反应性。图片来源:Werth J.; Uyeda C. Chem. Sci. 2018, 9, 1604–1609,原论文 Fig. 2,CC BY 3.0。[1]
三个竞争实验给出了层次明显不同的选择性。
单取代烯烃与 1,1-二取代烯烃之间的选择性约为 3:1。 单取代烯烃反应较快,但两类末端烯烃的区分程度有限。
末端烯烃与内部烯烃之间的选择性达到至少 31:1。 从末端双键变为内部双键后,反应性出现明显下降。
Z-1,2-二取代烯烃相对于对应 E-1,2-二取代烯烃的选择性达到 33:1。 两者具有相同的取代数目,主要差别来自双键两侧取代基的空间排列,这一结果直接表明双键几何构型能够显著改变亚甲基转移速率。[1]
作者综合竞争实验得到以下总体反应性次序:
单取代烯烃 > 1,1-二取代烯烃 > Z-1,2-二取代烯烃 > E-1,2-二取代烯烃 > 三取代烯烃
四取代烯烃在测试条件下未观察到转化。[1]
2.2 取代数目不能单独解释这组反应性次序
单取代与 1,1-二取代烯烃的选择性约为 3:1,而末端与内部烯烃之间可以达到至少 31:1,说明反应性并不是随着取代基数量增加而均匀下降。
Z/E 比较进一步说明了这一点。Z-和 E-1,2-二取代烯烃具有相同的取代数目,却产生 33:1 的反应性差异。影响反应速率的是取代基在双键周围的实际三维排列,以及这种排列对烯烃接近亚甲基转移中心的影响。[1]
2018 年实验所建立的“取代模式选择性”,实质上包含两个层面:
1. 双键由末端变为内部时,接近亚甲基转移物种的空间环境发生明显变化;
2. 相同取代程度的内部双键中,Z/E 几何构型继续改变取代基与催化剂之间的空间关系。
这为后续机理研究解释区域选择性的来源提供了实验基础。
3. 复杂多烯烃验证取代模式选择规律
3.1 配位官能团没有改变主要反应位点
经典 Simmons–Smith 反应中,醇和醚可以通过与 Zn 相互作用产生明显的导向效应,使邻近双键优先发生环丙烷化。
Werth 和 Uyeda 考察的部分萜类底物含有醚基或游离羟基。在这些底物中,[i-PrPDI]CoBr₂ 催化体系仍主要环丙烷化空间取代程度较低的双键,经典 Zn 类卡宾体系中常见的导向作用没有成为主要区域选择因素。[1]
3.2 α,β-不饱和羰基没有改变主要取代模式趋势
作者还研究了同时含有 α,β-不饱和羰基双键的底物。电子不足双键的存在没有改变按照双键取代模式预期的主要区域选择趋势。[1]
这些结果说明,在该研究考察的底物范围内,PDI-Co 催化体系对烯烃空间取代模式的敏感程度可以超过部分传统电子效应和配位导向效应。
注:这一规律适用于 [i-PrPDI]CoBr₂/CH₂Br₂/Zn 体系及论文验证的底物范围,不应直接扩展为其他金属催化环丙烷化反应的统一反应性次序。
3.3 共轭 1,3-二烯同样表现出末端双键优先
作者进一步考察了不同类型的共轭 1,3-二烯。所研究底物均表现出较高的末端双键相对于内部双键的环丙烷化选择性,并能够避免明显的二次环丙烷化,从而得到乙烯基环丙烷产物。[1]
多烯烃、萜类和 1,3-二烯得到相互一致的结果,使“取代模式—相对反应性”的关系不仅停留在简单烯烃竞争实验中,也能够应用于结构较复杂的底物。
4. 2018 年机理研究:Co(I)、ZnBr₂ 与亚甲基转移物种
4.1 [i-PrPDI]CoBr(形式 Co(I))是催化反应中观察到的主要静息态
标准催化反应过程中,溶液呈深紫色。紫外-可见吸收光谱(ultraviolet-visible absorption spectroscopy,UV–vis)与独立制备的 [i-PrPDI]CoBr 相符,支持 Co(I) 物种作为催化剂静息态。[1]
作者还发现,[i-PrPDI]CoBr₂ 与过量金属 Zn 反应可以生成 [i-PrPDI]CoBr。这里 Zn 作为还原剂,向钴配合物提供电子,使钴中心由形式上的 Co(II) 还原为 Co(I):
[i-PrPDI]CoBr₂ —Zn→ [i-PrPDI]CoBr
按形式氧化态可简化表示为:
Co(II) + e⁻ → Co(I)
其中电子由金属 Zn 提供,Zn 自身在这一过程中被氧化。[1]
循环伏安实验进一步显示,Co(II)/Co(I) 氧化还原电位约为 −1.00 V,而继续发生 Co(I)/Co(0) 还原需要约 −1.93 V。后一个还原过程超出了 Zn 在该体系中能够实现的范围,因此实验结果与 Co(I) 在催化反应中积累相符。[1]
Co(I) 静息态是指催化反应进行过程中浓度较高、能够通过光谱观察到的钴物种。
4.2 ZnBr₂ 对高效率和高区域选择性具有关键影响
作者使用分离得到的 [i-PrPDI]CoBr 与 4-乙烯基环己-1-烯和 CH₂Br₂ 进行化学计量反应。在没有 Zn 的条件下,24 h 后形成 [i-PrPDI]CoBr₂,环丙烷化产物总收率仅为 26%,rr 约为 3:1。
加入 ZnBr₂ 后,反应重新表现出与催化过程相近的高效率和高区域选择性。[1]

图 2. 钴催化 Simmons–Smith 型环丙烷化的机理研究。 图中包括 Co(I) 静息态鉴定、循环伏安实验、ZnBr₂ 对化学计量环丙烷化的影响、2018 年研究提出的 Co/Zn 类卡宾物种、路易斯酸促进 Simmons–Smith 反应的双核模型以及 Co/Zn 配合物的固态结构。图片来源:Werth J.; Uyeda C. Chem. Sci. 2018, 9, 1604–1609,原论文 Fig. 6,CC BY 3.0。[1]
图 2c 是理解 ZnBr₂ 作用的关键实验:孤立 Co(I) 物种参与化学计量反应时,收率和区域选择性均明显低于完整催化体系;加入 ZnBr₂ 后,两项指标均恢复。ZnBr₂ 并非 Zn 被氧化后形成的无关副产物,而是影响催化相关亚甲基转移过程的重要组分。[1]
化学计量实验还生成了一种绿色 Co/Zn 配合物 31。X 射线晶体结构显示,ZnBr₂ 型路易斯酸通过一个 Br 配体与 PDI-Co 单元发生相互作用,并使对应 Co—Br 键明显伸长。2018 年研究据此结合光谱、电化学和化学计量实验,提出了同时含 Co 和 Zn 的催化相关类卡宾物种。[1]
2018 年的实验确定了 Co(I)、ZnBr₂ 和 Co/Zn 相互作用与高效亚甲基转移之间的联系;瞬态 CH₂ 转移物种的具体成键方式在当时尚未确定。
5. 2025 年机理研究:证据支持阳离子 [(PDI)Co(CH₂Br)]⁺ 为关键亚甲基转移物种
2025 年,Werth、Berger 和 Uyeda 对同一类 PDI-Co/CH₂Br₂/Zn 反应进行了进一步实验和计算研究。结果支持阳离子 [(PDI)Co(CH₂Br)]⁺ 物种作为关键亚甲基转移中间体,并提出该物种可作为 Simmons–Smith 试剂的过渡金属类似物。[2]
5.1 Zn 同时连接催化剂还原和 ZnBr₂ 生成
2025 年的还原剂实验进一步区分了 Zn 的作用。Zn 可以作为终端电子来源将钴催化剂维持在适当的低价态;反应过程中产生的 ZnBr₂ 又作为路易斯酸参与卤离子平衡。
外层电子转移还原剂二茂钴本身虽然能够还原钴前体,却不能有效促进环丙烷化;加入 ZnBr₂ 后,环丙烷化重新发生。相反,加入 LiBr 会明显抑制反应。这些实验支持 ZnBr₂ 通过结合 Br⁻、降低体系中自由卤离子的有效浓度来促进催化过程。[2]
5.2 CH₂Br₂ 活化与阳离子钴类卡宾的形成
后续机理研究支持低价 [i-PrPDI]CoBr 通过卤原子抽取活化 CH₂Br₂,生成溴甲基自由基(·CH₂Br)和 [i-PrPDI]CoBr₂。作者提出两种形成中性 Co(II) 类卡宾 (PDI)Co(CH₂Br)Br 的可能路径:·CH₂Br 与 [i-PrPDI]CoBr₂ 重组形成 Co(III) 类卡宾后经 Zn 还原;或者 ·CH₂Br 发生溶剂笼逃逸后,与另一分子 [i-PrPDI]CoBr 直接重组形成 Co(II) 类卡宾。[2]
在此基础上,计算模型进一步提出,ZnBr₂ 可辅助从中性类卡宾中抽取 Br⁻,生成低配位阳离子:
[(PDI)Co(CH₂Br)]⁺
计算得到的阳离子物种呈方平面构型,其 Co—C—Br 单元表现出介于 Co—CH₂Br 与 Co=CH₂/轴向 Br 两种极限结构之间的电子特征。[2]
这一模型把 2018 年观察到的 ZnBr₂ 效应具体化为:
ZnBr₂ 结合 Br⁻ → 有利于形成低配位阳离子 Co(CH₂Br) 物种 → 降低 CH₂ 向烯烃转移的能垒。
5.3 亚甲基以协同但不同步的方式形成两个 C—C 键
密度泛函理论(density functional theory,DFT)计算比较了不同 Co(CH₂Br) 类卡宾的环丙烷化路径。
计算路径 | CH₂ 转移活化自由能 |
中性 (PDI)Co(CH₂Br)Br | 30.6 kcal/mol |
中性物种与 ZnBr₂ 配位 | 29.4 kcal/mol |
阳离子 [(PDI)Co(CH₂Br)]⁺ | 6.9 kcal/mol |
阳离子类卡宾的 CH₂ 转移能垒明显降低,与室温催化反应相符;另一条碳金属化/闭环路径的过渡态比阳离子物种的协同 CH₂ 转移路径高 7.7 kcal/mol。[2]
计算得到的环丙烷化过渡态属于协同但高度不同步的成键过程:两个新的 C—C 键在同一个基本反应步骤中形成,但其中一根 C—C 键在过渡态中形成程度明显较高。[2]
这一结果也补充了 2018 年的立体化学实验。当时 Z 构型烯烃生成顺式环丙烷,收率为 95%,并在检测范围内表现为单一非对映体;乙烯基环丙烷自由基探针也没有发生环丙基甲基自由基特征性的开环。[1]
2025 年研究提出的溴甲基自由基(·CH₂Br)出现在 CH₂Br₂ 被钴物种活化的早期阶段,此时烯烃尚未参与成键。2018 年的立体化学和自由基探针实验则针对后续环丙烷形成过程,说明烯烃参与成键后不经过寿命较长、能够发生构象旋转或环丙基甲基开环的自由基中间体。[1,2]
6. 区域选择性的结构来源:烯烃接近亚甲基转移中心的几何取向
2025 年的计算研究进一步考察了阳离子 [(PDI)Co(CH₂Br)]⁺ 与烯烃发生环丙烷化的过渡态。结果表明,烯烃取代模式会改变其接近 Co—CH₂Br 亚甲基转移单元时的空间取向,从而影响不同双键的相对反应能垒。[2]
6.1 亚甲基转移对烯烃的接近方向具有几何要求
M(CH₂Br) 型类卡宾向烯烃转移 CH₂ 时涉及两组互补的轨道相互作用:
1. 烯烃 π 轨道向 C—Br σ* 反键轨道给电子;
2. 金属—碳(M—C)σ 成键轨道向烯烃 π* 反键轨道给电子。
其中“*”是分子轨道表示中的标准符号,表示反键轨道。
第一组轨道作用对烯烃接近方向的敏感程度较低;第二组作用需要 Co—C σ 键与烯烃 π* 反键轨道形成合适的近似平行排列。因此,烯烃周围的取代基如果限制这种接近方向,就会改变环丙烷化过渡态的能量。[2]
6.2 末端双键与环内双键具有不同的接近方式
以 4-乙烯基环己-1-烯为例,计算得到两个双键进入亚甲基转移过渡态时存在明显的几何差异。
空间拥挤程度较低的末端双键可以沿接近平行于 Co—CH₂ 键轴的方向接近。作者以 Co—C1—C2—C3 二面角描述这种取向,计算值约为 137°,其中 180°表示完全平行。
对于环内二取代双键,烯烃接近 Co—CH₂Br 单元时受到催化剂芳基邻位取代基的空间限制,难以保持相同的接近方向,对应二面角约为 110°,明显偏离平行排列。[2]
由此,区域选择性的形成可以表示为:
双键取代模式和空间排列不同
↓
烯烃接近 Co—CH₂Br 单元时受到的空间限制不同
↓
Co—C σ 键与烯烃 π* 反键轨道的几何匹配程度不同
↓
环丙烷化过渡态的相对能垒不同
↓
产生不同的区域反应性
6.3 计算解释了选择性方向,但没有定量再现实验差异
密度泛函理论(density functional theory,DFT)计算中,4-乙烯基环己-1-烯末端双键的环丙烷化路径比环内双键低约 0.16 kcal/mol,选择方向与实验结果一致。[2]
这一能量差明显小于实验中 >50:1 区域选择性所反映的差异。计算模型对实际催化剂进行了简化,以较小的甲基取代环境代替完整配体中的异丙基取代环境;作者认为,这种配体截短可能削弱模型中的空间差异,从而低估两个反应位点之间的选择性。[2]
这组计算主要说明了区域选择性的结构来源和选择方向:末端双键能够采用较有利的接近取向,而环内双键受到较强的空间限制。计算得到的 0.16 kcal/mol 不代表完整实验催化体系中两个反应路径的实际活化自由能差。
7. 结论
[i-PrPDI]CoBr₂/CH₂Br₂/Zn 体系使 Simmons–Smith 型环丙烷化表现出明显的烯烃取代模式选择性。以 4-乙烯基环己-1-烯为例,传统 CH₂I₂/Et₂Zn 条件偏向环内二取代双键,而 PDI-Co 催化体系以 81% 收率优先环丙烷化末端双键,区域异构体比 >50:1。[1]
竞争实验进一步建立了 单取代 > 1,1-二取代 > Z-1,2-二取代 > E-1,2-二取代 > 三取代的相对反应性次序,表明该催化体系能够根据双键的取代模式和空间排列区分电子性质相近的烯烃。[1]
2018 年的光谱、电化学、化学计量反应和晶体结构研究揭示了 Co(I)、ZnBr₂ 与催化相关亚甲基转移过程之间的联系;2025 年的后续研究进一步支持阳离子 [(PDI)Co(CH₂Br)]⁺ 作为关键亚甲基转移物种。计算研究表明,烯烃接近 Co(CH₂Br) 单元时的空间取向会影响成键过渡态,不同取代模式由此产生不同的反应能垒。
该体系的区域选择性可以归结为:PDI-Co 催化改变了亚甲基转移物种及其空间环境,使烯烃取代模式和三维排列对成键过程的影响被放大,最终表现为多烯烃中不同双键的区域反应性差异。
8. 钴催化 Simmons–Smith 型环丙烷化研究相关代表性化学品
表1. 核心催化体系、机理研究与催化剂构建相关化学品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
核心亚甲基来源 | 74-95-3 | 二溴甲烷 | ≥99% | 钴催化 Simmons–Smith 型还原性环丙烷化的亚甲基来源,用于 CH₂ 转移及多烯烃区域选择性研究 | |
核心还原剂 | 7440-66-6 | 锌粒 | AR, ≥99% | 钴催化还原性环丙烷化的化学计量还原剂,用于低价钴物种形成、催化剂周转及 CH₂Br₂/Zn 反应体系 | |
核心反应溶剂 | 109-99-9 | 四氢呋喃(THF) | 无水级, ≥99.9%, 无稳定剂,H2O≤30ppm | 钴催化 CH₂Br₂/Zn 环丙烷化的反应溶剂,用于催化剂筛选、区域选择性实验及相关机理研究 | |
核心钴源 | 7789-43-7 | 二溴化钴 | PrimorTrace™, ≥99.99% metals basis, powder | 与 iPrPDI 配体构建钴催化体系,用于还原性环丙烷化、区域选择性及催化剂结构–活性关系研究 | |
核心 PDI 配体 | 204203-14-5 | 2,6-双[1-(2,6-二异丙基苯基亚氨基)乙基]吡啶 | ≥98% | [i-PrPDI]CoBr₂ 催化体系的关键配体,用于调控钴中心配位环境及不同取代模式烯烃的区域选择性 | |
机理研究相关路易斯酸 | 7699-45-8 | 溴化锌 | PrimorTrace™, 超干级, ≥99.99% metals basis | 用于研究 ZnBr₂ 对化学计量环丙烷化收率和区域选择性的影响,以及 Co/Zn 相互作用和亚甲基转移物种 | |
催化剂筛选钴前体 | 18346-57-1 | 二溴(1,2-二甲氧基乙烷)钴(II) | ≥98% | 催化剂结构–活性关系研究中的钴源对照,用于比较不同钴前体及配位环境对环丙烷化活性的影响 | |
钴前体相关配位溶剂 | 110-71-4 | 1,2-二甲氧基乙烷 | 无水级, ≥99.5%, 无抑制剂 | 醚类配位溶剂,用于金属醚合物、钴配合物前体及无水配位化学相关研究 | |
催化剂筛选金属源 | 7789-46-0 | 溴化铁(II) | PrimorTrace™, ≥99.995% metals basis, −10目 | PDI 配体体系中的第一过渡系金属对照,用于比较 Fe 与 Co 中心对还原性环丙烷化活性的影响 | |
催化剂筛选金属源 | 13462-88-9 | 溴化镍 | 无水级, PrimorTrace™, ≥99.99% metals basis, powder | PDI 配体体系中的第一过渡系金属对照,用于比较 Ni 与 Co 中心对还原性环丙烷化活性的影响 | |
催化剂筛选含氮配体 | 1148-79-4 | 2,2′:6′,2′′-三吡啶 | ≥98% | 钴催化剂配体筛选用多齿含氮配体,用于研究配体结构及配位环境对催化活性的影响 | |
催化剂筛选膦配体 | 603-35-0 | 三苯基膦 | ≥99%(GC) | 钴催化剂配体筛选用膦配体,用于比较膦配体与含氮配体对催化活性的影响 | |
PDI 配体制备原料 | 1129-30-2 | 2,6-二乙酰基吡啶 | ≥99% | 吡啶二亚胺配体的吡啶二羰基骨架原料,用于 PDI 类过渡金属催化配体的合成研究 | |
PDI 配体制备原料 | 24544-04-5 | 2,6-二异丙基苯胺(DIPA) | ≥95% | iPrPDI 配体的芳胺结构原料,用于构建具有邻位异丙基取代的吡啶二亚胺配体 |
表2. 传统 Simmons–Smith 体系及区域选择性对照相关化学品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
传统亚甲基来源 | 75-11-6 | 二碘甲烷 | ≥98%(GC), 含铜稳定剂 | 经典 Simmons–Smith 反应的亚甲基来源;与 Et₂Zn 或 AlEt₃ 构成区域选择性对照体系 | |
传统有机锌试剂 | 557-20-0 | 二乙基锌溶液 | 2M in toluene | 与 CH₂I₂ 形成 Furukawa 型锌类卡宾体系,用于传统 Simmons–Smith 环丙烷化及区域选择性对照 | |
传统对照反应溶剂 | 75-09-2 | 二氯甲烷 | 适用于分析, ACS | CH₂I₂/Et₂Zn 区域选择性对照实验的反应溶剂,用于传统锌类卡宾环丙烷化研究 | |
布朗斯特酸添加剂 | 455-40-3 | 3,5-二氟苯甲酸 | ≥98% | CH₂I₂/Et₂Zn 对照实验中的酸性添加剂,用于研究酸添加对区域选择性、转化率及双环丙烷化的影响 | |
路易斯酸添加剂 | 7550-45-0 | 四氯化钛 | PrimorTrace™, ≥99.99% metals basis | CH₂I₂/Et₂Zn 对照实验中的路易斯酸添加剂,用于考察路易斯酸对锌类卡宾环丙烷化效率和区域选择性的影响 | |
铝类卡宾体系组分 | 97-93-8 | 三乙基铝 溶液 | 25 wt. % in toluene | 与 CH₂I₂ 构成铝类卡宾对照体系,用于比较 Al 类与 Zn、Co 参与的亚甲基转移体系的区域选择性 | |
经典酸性促进剂 | 76-05-1 | 三氟乙酸(TFA) | 无水级, ≥99% | 经典 Simmons–Smith 化学中的酸性促进相关试剂,用于锌类卡宾反应活化及酸添加效应研究 | |
经典 Simmons–Smith 金属组分 | 7440-50-8 | 铜 | 纳米粉末,25 nm 粒径 (TEM),湿粉 | 与经典锌-铜 Simmons–Smith 体系的金属组分相关,可用于金属铜及锌-铜体系相关化学研究 | |
锌类卡宾配位调控配体 | 366-18-7 | 2,2'-联吡啶 | AR, ≥99% | 与联吡啶配位稳定的锌类卡宾化学相关,用于有机锌物种稳定化及配位效应研究 |
表3. 代表性烯烃底物与区域选择性研究化合物
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
核心多烯烃模型底物 | 100-40-3 | 4-乙烯基-1-环己烯 | ≥97%, 含25-200ppm BHT稳定剂 | 同时含末端单取代和环内二取代双键,用于传统体系与钴催化体系的区域选择性比较、催化剂筛选及 ZnBr₂ 机理实验 | |
1,1-二取代烯烃模型 | 15870-10-7 | 2-甲基-1-庚烯 | ≥98%(GC) | 1,1-二取代末端烯烃代表物,用于不同烯烃取代模式的竞争反应和相对反应性研究 | |
Z-1,2-二取代烯烃模型 | 7642-04-8 | 顺-2-辛烯 | ≥95%(GC) | Z 构型内部二取代烯烃代表物,用于内部烯烃几何构型与环丙烷化相对反应性的研究 | |
E-1,2-二取代烯烃模型 | 13389-42-9 | 反-2-辛烯 | ≥97%(GC) | E 构型内部二取代烯烃代表物,用于与 Z 构型烯烃比较双键几何构型对相对反应性的影响 | |
萜类多烯烃底物 | 5989-27-5 | (R)-(+)-苎烯 | ≥95%, contains 0.03 % alpha-tocopherol as stabilizer | 同时含不同取代程度双键的萜类多烯烃,用于区域选择性单环丙烷化及多位点烯烃反应性研究 | |
α,β-不饱和羰基多烯烃底物 | 6485-40-1 | 左旋香芹酮 | ≥99% | 含不同电子性质烯烃位点的萜类底物,用于研究烯烃取代模式与电子效应对区域选择性的影响 | |
含羟基多烯烃底物 | 18457-55-1 | (S)-(-)-紫苏醇 | ≥96% | 含游离羟基和多个烯烃位点的萜类底物,用于研究传统羟基导向效应与钴催化区域选择性的关系 | |
共轭 1,3-二烯底物 | 16939-57-4 | 反式-1-苯基-1,3-丁二烯 | ≥95% | 共轭 1,3-二烯代表底物,用于末端与内部双键的区域选择性单环丙烷化及乙烯基环丙烷构建研究 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] Werth, J.; Uyeda, C. Regioselective Simmons–Smith-type Cyclopropanations of Polyalkenes Enabled by Transition Metal Catalysis. Chemical Science, 2018, 9, 1604–1609. DOI: 10.1039/C7SC04861K.
[2] Werth, J.; Berger, K.; Uyeda, C. A Catalytically Generated Transition Metal Analog of the Simmons–Smith Reagent. Tetrahedron, 2025, 185, 134830. DOI: 10.1016/j.tet.2025.134830.
[3] Simmons, H. E.; Smith, R. D. A New Synthesis of Cyclopropanes from Olefins. Journal of the American Chemical Society, 1958, 80(19), 5323–5324. DOI: 10.1021/ja01552a080.
更多相关文章,详见下方:
合成锌试剂(Organozinc Reagents)实用指南:结构特性、关键反应与实用选型导航(含阿拉丁产品表)
钴催化剂科普与实战:机理解析、选型逻辑到阿拉丁选型清单一站式指南
把“芳基氯 + 低Pd + 放大复现”做稳:Pd–NHC(钯-N-杂环卡宾)交叉偶联的启动与耐久逻辑(含选型导航与产品表)
2-甲基吡啶-硼烷(2-Picoline·BH₃)还原胺化指南:替代 NaBH₃CN 的工艺动机、适用窗口与放大收尾要点(含产品表1–表3)


 危险品化学品经营许可证(带存储)