
O-乙烯基羟胺构建7-氮杂吲哚:N-氧化物活化与[3,3]-σ迁移重排
O-乙烯基羟胺构建7-氮杂吲哚:N-氧化物活化与[3,3]-σ迁移重排
引言
本文主要依据Grimm、Randolph、Buravov、Mykhailiuk和Kürti等人发表于2025年《Journal of the American Chemical Society》的研究“Harnessing O-Vinylhydroxylamines for Ring-Annulation: A Scalable Approach to Azaindolines and Azaindoles”。该研究以单N-保护O-乙烯基羟胺为并环试剂,与氮杂芳烃N-氧化物发生N-芳基化,随后经历[3,3]-σ迁移、再芳构化和分子内环化,得到含羟基的7-氮杂吲哚啉衍生物,并可进一步脱水形成7-氮杂吲哚。[1]
7-氮杂吲哚由吡啶环与吡咯环稠合而成。与普通吲哚相比,其六元芳环中的一个碳原子被氮原子替代,分子的电子分布、碱性和氢键作用方式也随之改变。7-氮杂吲哚及其部分还原形式7-氮杂吲哚啉常用于生物活性分子和药物化学研究。
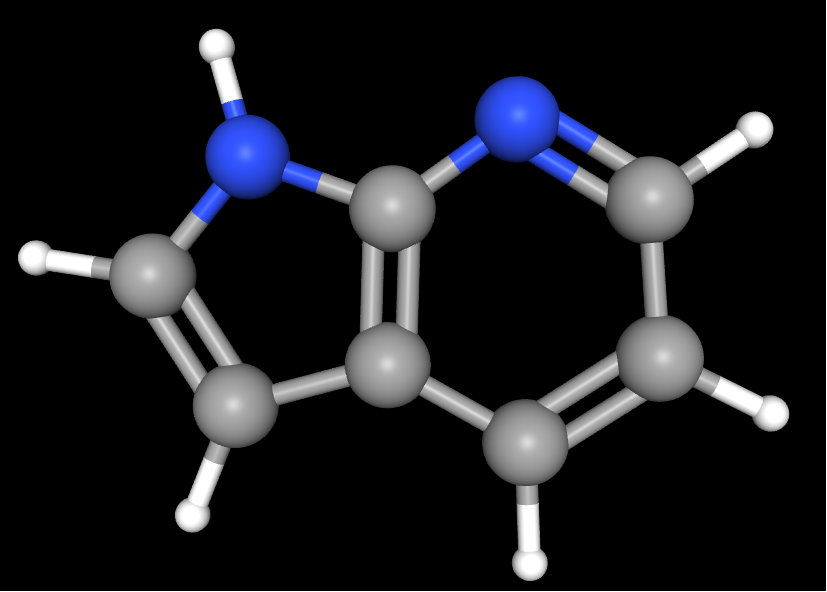
这项研究的重点是依次组织两条关键的跨原料成键:
先通过N-芳基化建立C—N键,再利用[3,3]-σ迁移形成邻位C—C键,随后经再芳构化和分子内环化形成闭环N—C键,完成稠合五元环构建。
这一成键顺序将极性反应、周环迁移、芳香性恢复和分子内羰基加成连接起来,是理解该方法的主要线索。
1. 7-氮杂吲哚骨架的成键难点
从原子来源看,新形成的五元环由两类原料共同构成:
① 氮杂芳烃提供两个相邻的稠合碳原子;
② O-乙烯基羟胺提供一个氮原子和两个碳原子。
因此,两类原料之间需要完成两次关键成键:
① 在氮杂芳环上形成芳基碳与羟胺氮之间的C—N键;
② 在相邻位置形成芳基碳与乙烯基碳之间的C—C键。
随后还需通过分子内环化形成一条N—C键,关闭五元环。
普通吡啶的C—H位点缺少适合常规亲核取代的离去基团。若采用逐步合成,通常需要先制备卤代氮杂芳烃或其他预官能团化底物,再进行胺化、碳碳偶联和环化。
本研究采用的思路是:先借助氮杂芳烃N-氧化物完成N-芳基化,使氮杂芳环、羟胺氮、氧原子和乙烯基形成适合[3,3]-σ迁移的连接关系,再由分子内迁移建立邻位C—C键。
第一次成键因而承担两项任务:
① 形成目标骨架中的C—N键;
② 为后续C—C成键建立六原子迁移排列。
2. 两类原料的结构作用
2.1 氮杂芳烃N-氧化物:为N-芳基化提供反应入口
吡啶、喹啉等氮杂芳烃转化为N-氧化物后,环氮上的N—O单元可以进一步被酸酐活化。
研究使用对甲苯磺酸酐(p-toluenesulfonic anhydride,Ts₂O)或三氟甲磺酸酐(trifluoromethanesulfonic anhydride,Tf₂O)活化氮杂芳烃N-氧化物。活化后的氮杂芳环可与O-乙烯基羟胺中的氮原子反应,形成N-芳基化中间体。[1]
氮杂芳烃N-氧化物在该反应中主要承担以下作用:
① 改变氮杂芳环的电子性质;
② 使原本不易直接胺化的位置参与C—N成键;
③ 避免预先制备相应的卤代氮杂芳烃;
④ 确定O-乙烯基羟胺与氮杂芳环的初始连接位置;
⑤ 为后续[3,3]-σ迁移提供芳基端结构。
氮杂芳烃N-氧化物中的氧不保留在最终产物中,主要在反应过程中承担无痕活化和定位亲核取代的作用。
2.2 O-乙烯基羟胺:提供两碳一氮成环单元
单N-保护O-乙烯基羟胺可简化表示为:
PG—NH—O—CH=CH₂
其中,PG代表氮保护基。研究考察的保护形式包括乙酰基(acetyl,Ac)、叔丁氧羰基(tert-butoxycarbonyl,Boc)和苄氧羰基(benzyloxycarbonyl,Cbz)等。
结构部分 | 反应作用 | 在产物中的去向 |
羟胺氮 | 进攻活化的氮杂芳环,完成N-芳基化 | 成为新五元环中的氮原子 |
N—O键 | 参与[3,3]-σ迁移中的键重组 | 在迁移过程中断裂并转化 |
乙烯基两个碳 | 参与C—C成键和后续环化 | 成为新五元环中的两个碳原子 |
氮保护基 | 调节试剂稳定性和氮的反应性 | 可保留或在后续条件下脱除 |
O-乙烯基羟胺的作用不只是提供一个氮原子和两个碳原子。其N—O—乙烯基连接方式还预先确定了这些原子参与N-芳基化、[3,3]-σ迁移和分子内环化的顺序。
完成N-芳基化后,中间体可以直接进入分子内迁移,不需要再引入独立的有机金属试剂或过渡金属催化偶联组分。
3. O-乙烯基羟胺的制备
研究开发了两类互补方法制备单N-保护O-乙烯基羟胺。
3.1 脱保护—再保护路线
第一类路线以邻苯二甲酰亚胺保护的O-乙烯基羟胺前体为原料,经肼解脱除邻苯二甲酰亚胺保护,再引入Ac、Boc或Cbz等氮保护基。
该路线可用于制备母体及多种取代型O-乙烯基羟胺,并可通过改变氮保护基调节试剂的稳定性、氮亲核性及后续脱水行为。
3.2 活化炔烃加成路线
第二类路线以N-Boc羟胺与活化炔烃为原料,在碱促进下发生氧杂Michael加成,直接形成带有吸电子取代基的O-乙烯基羟胺。
该路线为构建带有吸电子取代基的O-乙烯基羟胺提供了另一种方法。由活化炔烃引入的酯基等取代基可在并环后进入新形成的五元环,从而调节产物结构。
多种代表性O-乙烯基羟胺能够被分离和储存,部分试剂实现了克级至数十克级制备。这使其可以作为独立称量和使用的并环试剂,而不局限于反应体系中原位生成的短寿命中间体。[1]
4. N-芳基化—[3,3]-迁移—环化的反应路径
作者提出的反应路径可简化表示为:
氮杂芳烃N-氧化物 + O-乙烯基羟胺
↓ Ts₂O或Tf₂O活化
N-芳基-O-乙烯基羟胺中间体
↓ [3,3]-σ迁移
形成邻位C—C键的去芳构化中间体
↓ 再芳构化
邻位氨基羰基中间体
↓ 分子内环化
含羟基7-氮杂吲哚啉
↓ 脱水
7-氮杂吲哚
论文将该过程描述为N-芳基化、快速[3,3]-σ迁移、再芳构化和环化的连续反应。[1]
4.1 N-芳基化:建立第一条C—N键
氮杂芳烃N-氧化物经Ts₂O或Tf₂O活化后,O-乙烯基羟胺的氮原子与氮杂芳环发生反应,形成N-芳基-O-乙烯基羟胺中间体。
这一步完成两项变化:
① 建立目标五元环所需的芳基C—N键;
② 将氮杂芳环、氮原子、氧原子和乙烯基排列为适合[3,3]-σ迁移的连续体系。
因此,N-芳基化不仅是一次胺化反应,也是决定后续C—C成键方式的起始步骤。
4.2 [3,3]-σ迁移:形成邻位C—C键
N-芳基-O-乙烯基羟胺中间体随后发生[3,3]-σ迁移。在协同的键重组过程中,乙烯基末端碳与氮杂芳环邻位碳之间形成新的C—C键。
迁移带来三个主要结果:
① 建立目标稠合骨架所需的邻位C—C键;
② 将原本位于氧上的乙烯基转化为芳环邻位的含羰基侧链;
③ 使含氮基团与羰基侧链处于相邻位置,为五元环闭合创造条件。
新的C—C键在同一个中间体内部形成,其位置受到N-芳基化中间体连接方式和迁移构象的限制,有利于控制成键位置。
4.3 再芳构化:恢复氮杂芳环
[3,3]-σ迁移会暂时破坏氮杂芳环的芳香性。随后经过质子转移和电子重排,氮杂芳环恢复芳香结构,形成邻位氨基羰基中间体。
再芳构化具有两项作用:
① 将去芳构化中间体转化为相对稳定的芳香结构;
② 形成适合分子内羰基加成的邻位氨基羰基排列。
芳香性的恢复为串联过程提供了重要推动力,使迁移后的中间体继续向环化方向转化。
4.4 分子内环化:关闭五元环
再芳构化后,含氮基团与羰基侧链位于氮杂芳环相邻位置。氮原子对羰基发生分子内亲核加成,形成新的N—C键并关闭五元环。
当O-乙烯基羟胺的乙烯基末端未被取代时,迁移后可以形成醛型侧链;当乙烯基带有取代基时,则可能形成相应的酮型或取代羰基中间体。因此,将这一阶段概括为“邻位氨基羰基中间体的分子内环化”较为准确。
环化产物为含羟基的7-氮杂吲哚啉,可从结构上理解为环状半缩醛胺。此时稠合五元环已经形成,但五元环尚未完全芳构化。
5. 从7-氮杂吲哚啉到7-氮杂吲哚
5.1 脱水芳构化
含羟基7-氮杂吲哚啉可以进一步脱水,在五元环中形成新的双键,转化为芳香性的7-氮杂吲哚:
研究使用三氟化硼乙醚络合物(boron trifluoride diethyl etherate,BF₃·Et₂O)促进多种7-氮杂吲哚啉脱水,得到相应的7-氮杂吲哚。[1]
因此,该反应可以在两个产物阶段之间进行选择:
① 环化后停止,获得含羟基7-氮杂吲哚啉;
② 继续脱水,获得芳香化7-氮杂吲哚。
5.2 氮保护基影响产物形式
不同氮保护基在脱水条件下表现不同。下表仅概括论文代表性实例中观察到的趋势,具体结果仍取决于底物结构和脱水条件。
氮保护基 | 脱水过程中的代表性表现 | 主要产物形式 |
Ac | 在部分底物中可以保留 | N-Ac保护的7-氮杂吲哚 |
Boc | 在BF₃·Et₂O条件下可能同时脱除 | 游离NH型7-氮杂吲哚 |
Cbz | 结果受底物结构和具体条件影响 | 相应保护产物或进一步转化产物 |
氮保护基会同时影响:
① O-乙烯基羟胺的分离和储存稳定性;
② N-芳基化阶段的氮亲核性;
③ 环状半缩醛胺中间体的稳定性;
④ 脱水过程中是否同步发生脱保护;
⑤ 最终获得游离NH产物还是N-保护产物。
因此,保护基选择需要与成环效率、脱水方法和目标产物形式共同考虑。
6. 反应结果的控制因素
6.1 Ts₂O与Tf₂O的选择
Ts₂O可以有效活化多种氮杂芳烃N-氧化物,但强缺电子底物可能需要活化能力较强的Tf₂O。
原始研究中,4-硝基吡啶N-氧化物在Ts₂O条件下的产率为33%,改用Tf₂O后提高至71%。这一结果说明,底物能够参与反应,并不表示不同电子性质的底物均适合完全相同的活化条件。[1]
活化剂选择需要综合考虑:
① 氮杂芳环的电子性质;
② N-氧化物的活化效率;
③ O-乙烯基羟胺的稳定性;
④ 其他官能团对强亲电试剂的耐受性;
⑤ 副反应和底物分解风险。
Tf₂O的活化能力较强,但对水分和亲核官能团也较为敏感。条件筛选时需要同时评价转化率、选择性和底物稳定性,而不是仅比较活化剂强弱。
6.2 区域选择性
对于不对称取代的氮杂芳烃,两个邻位可能具有不同反应性。研究中,部分3-取代吡啶N-氧化物主要在6位完成并环,未检测到相应的2位产物。[1]
区域选择性可能受到以下因素共同影响:
① 活化N-氧化物的电子分布;
② N-芳基化发生位置;
③ 取代基的空间位阻;
④ [3,3]-σ迁移所需的构象;
⑤ 分子内环化的几何条件。
最终成环位置是多步过程共同作用的结果,不宜仅归因于最后一步分子内环化。
7. 两类原料与产物结构的对应关系
该方法中,两类原料具有较清晰的结构分工。
原料部分 | 主要控制的产物结构 |
氮杂芳烃N-氧化物 | 稠合六元环的类型、氮原子位置和芳环取代模式 |
O-乙烯基羟胺 | 新五元环中的氮原子、两个碳原子、碳取代基和氮保护形式 |
7.1 改变氮杂芳烃N-氧化物
研究考察了多种氮杂芳烃N-氧化物,包括:
① 带有给电子或吸电子取代基的吡啶N-氧化物;
② 不同位置取代的吡啶N-氧化物;
③ 喹啉N-氧化物;
④ 部分多氮杂芳烃N-氧化物;
⑤ 由复杂生物活性分子衍生的N-氧化物。
这些结果表明,该反应可以从简单吡啶扩展到部分稠合或多氮氮杂芳环,但底物仍需保留适合N-芳基化和后续稠环构建的位置。原始论文同时报告了较广的底物范围和多种高度官能团化产物。
7.2 改变O-乙烯基羟胺
O-乙烯基羟胺上的乙烯基取代基会进入新形成的五元环。研究考察了烷基、芳基、酯基和含氟取代结构,代表性产物收率约为43%~75%。[1]
因此,O-乙烯基羟胺不仅用于形成未取代五元环,也可以通过改变乙烯基结构调节产物的碳取代模式。
这种原料分工使研究人员能够分别改变稠合六元环和新五元环,而不需要为每一个目标结构重新设计完整合成路线。
8. 方法的应用与实验可操作性
8.1 复杂分子后期并环
研究将该方法用于由吡丙醚和氯雷他定等复杂分子衍生的氮杂芳烃N-氧化物,获得相应的7-氮杂吲哚啉产物。
这些实验说明,在含有醚键、烷基链、芳环和其他官能团的复杂分子中,N-氧化物活化、N-芳基化、[3,3]-σ迁移和分子内环化仍有可能连续进行。原始论文据此指出,该方法可用于复杂分子的后期官能团化研究。
复杂底物已经具有较高结构复杂度。即使产率处于中等水平,一次转化能够直接建立稠合双环骨架,仍可能减少重新设计前期合成路线的工作量。
但少量复杂底物实例主要证明该反应具有一定官能团兼容性。用于其他药物、农用活性分子或天然产物衍生物时,仍需考虑:
① 是否存在容易被酸酐活化的其他亲核位点;
② 是否含有对强亲电试剂敏感的官能团;
③ 分子空间位阻是否影响N-芳基化和迁移;
④ N-氧化步骤是否会改变其他敏感结构。
8.2 一锅反应与放大
两步法通常先分离含羟基7-氮杂吲哚啉,再使用BF₃·Et₂O脱水。
为减少中间体分离,研究人员进一步开发了连续一锅操作。直接在成环体系中加入BF₃·Et₂O未获得理想结果,随后采用碱和甲磺酰氯(methanesulfonyl chloride,MsCl)完成脱水。
一锅过程可概括为:
① 氮杂芳烃N-氧化物活化并发生N-芳基化;
② 中间体经历[3,3]-σ迁移、再芳构化和分子内环化;
③ 含羟基7-氮杂吲哚啉形成后加入碱和MsCl;
④ 羟基被活化,随后发生消除和芳构化。
这里的“一锅”是指在同一反应容器中按照顺序完成多个阶段,而不是所有试剂从反应开始时同时加入。
研究将一锅反应放大至160 mmol规模,以63%收率获得16.2 g产物。该实验说明O-乙烯基羟胺可以在较大规模下制备和使用,成环与脱水也可以在同一容器中连续完成。[1]
十克级实验说明该方法具有继续开展工艺研究的基础,但不等同于已经完成工业化开发。进一步放大时,还需评价酸酐、MsCl和碱的加料放热、传热、淬灭、溶剂回收及含硫废物处理。
8.3 7-氮杂吲哚啉的进一步转化
含羟基7-氮杂吲哚啉中的环状半缩醛胺可通过开环表现出羰基等效反应性,因此除脱水形成7-氮杂吲哚外,还可以发生羰基相关转化。
研究利用这一性质进行了Horner–Wadsworth–Emmons烯化反应(Horner–Wadsworth–Emmons olefination,HWE烯化),在原羰基位置形成新的C—C键并引入官能化侧链。[1]
研究还开发了较温和的N-Ac脱保护条件,用于制备游离NH型7-氮杂吲哚衍生物,并完成多克级操作。
因此,初始成环产物可以沿三个方向继续转化:
① 保留环状半缩醛胺结构,得到含羟基7-氮杂吲哚啉;
② 脱水芳构化,得到7-氮杂吲哚;
③ 利用开链羰基反应性进行C—C成键和侧链延伸。
含羟基7-氮杂吲哚啉因而不只是通往芳香产物的过渡中间体,也可以作为独立的衍生化原料。
9. 方法价值与适用条件
这项研究的主要价值可以归纳为以下四点。
9.1 通过迁移完成邻位C—C成键
该方法先利用N-芳基化建立较容易控制的C—N键,再通过[3,3]-σ迁移改变连接关系,形成邻位C—C键。
第一次成键不仅产生目标结构中的一条键,也主动组织了第二次成键所需要的中间体。
9.2 O-乙烯基羟胺同时规定原子来源和成键顺序
O-乙烯基羟胺提供新五元环中的一个氮原子和两个碳原子,同时通过N—O—乙烯基连接方式形成[3,3]-σ迁移所需的排列。
其作用既包括提供成环原子,也包括规定这些原子进入骨架的顺序。
9.3 N-氧化物使氮杂芳环进入可进行N-芳基化的状态
通过N-氧化和酸酐活化,氮杂芳环可以与羟胺发生N-芳基化,从而减少对相应卤代底物和过渡金属催化偶联的依赖。
9.4 一次并环可以通向多类产物
反应首先得到含羟基7-氮杂吲哚啉,随后可以保留该结构、脱水形成7-氮杂吲哚,或利用羰基等效反应性进一步衍生化。
实际应用时还需考虑以下条件:
① 底物能否顺利制备为相应氮杂芳烃N-氧化物;
② 氮杂芳环是否保留适合N-芳基化和稠环构建的位置;
③ 底物电子性质是否需要调整Ts₂O或Tf₂O;
④ 酸敏感和亲电试剂敏感官能团能否耐受活化条件;
⑤ 氮保护基是否与脱水及后续脱保护要求匹配;
⑥ BF₃·Et₂O、Tf₂O、Ts₂O和MsCl在具体反应规模下的相容性与操作安全。
该方法不使用过渡金属催化剂,有助于减少金属催化剂使用和金属残留问题,但仍使用化学计量的酸酐、Lewis酸或磺酰化试剂。因此,其物料效率、环境影响和综合成本需要结合具体底物、反应收率、溶剂和后处理过程进行评价。
10. O-乙烯基羟胺构建7-氮杂吲哚相关代表化学品分类与科研应用
说明:下表既包括原研究使用的底物和试剂,也包括用于O-乙烯基羟胺制备、结构对照或扩展研究的相关产品;扩展产品不代表已在原论文条件下获得实验验证。
表1 氮杂芳烃N-氧化物底物、目标骨架及结构对照品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
给电子烷基取代吡啶N-氧化物 | 1003-67-4 | 4-甲基吡啶-N-氧化物 | ≥98%(GC) | 用于考察4位烷基取代对N-氧化物活化、N-芳基化、[3,3]-σ迁移及并环收率的影响。 | |
3位取代吡啶N-氧化物 | 1003-73-2 | 3-甲基吡啶-N-氧化物 | ≥98% | 用于3位取代底物的区域选择性、邻位反应位置及7-氮杂吲哚啉取代模式研究。 | |
给电子烷氧基取代吡啶N-氧化物 | 1122-96-9 | 4-甲氧基吡啶-N-氧化物 | ≥98% | 用于研究给电子取代基对氮杂芳环活化、N-芳基化效率及后续迁移环化的影响。 | |
强吸电子取代吡啶N-氧化物 | 1124-33-0 | 4-硝基吡啶-N-氧化物 | ≥98% | 用于强缺电子底物的活化条件筛选,并比较对甲苯磺酸酐与三氟甲烷磺酸酐的反应差异。 | |
基础氮杂芳烃N-氧化物 | 694-59-7 | 吡啶-N-氧化物 | ≥98% | 用于建立N-氧化物活化、N-芳基化、[3,3]-σ迁移和7-氮杂吲哚啉母核构建的基础反应体系。 | |
稠合氮杂芳烃N-氧化物 | 1613-37-2 | 喹啉-N-氧化物 | ≥98% | 用于考察并环反应向稠合氮杂芳烃扩展,以及多环氮杂骨架的构建。 | |
多氮杂芳烃N-氧化物 | 17043-94-6 | 嘧啶 N-氧化物 | ≥97% | 用于多氮杂芳环的电子效应、N-氧化物活化行为及稠合多氮杂环构建研究。 | |
目标芳香杂环骨架 | 271-63-6 | 7-氮杂吲哚 | ≥98% | 用作脱水芳构化产物、结构对照品及7-氮杂吲哚衍生化、分析方法和药物化学研究原料。 | |
目标部分饱和杂环骨架 | 10592-27-5 | 2,3-二氢-7-氮杂吲哚 | ≥97% | 用作7-氮杂吲哚啉母核及部分饱和骨架的结构对照。 |
表2 O-乙烯基羟胺制备、保护基引入及乙烯基取代调节相关化学品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
N-乙酰基引入试剂 | 108-24-7 | 醋酸酐(易制毒) | 欧洲药典(Ph.Eur), puriss. p.a., ISO, ACS, ≥99%(GC) | 用于O-乙烯基羟胺的N-乙酰基保护,调节试剂稳定性、氮亲核性及脱水后保护基保留状态。 | |
Boc保护试剂 | 24424-99-5 | 二碳酸二叔丁酯 | ≥99% | 用于O-乙烯基羟胺的叔丁氧羰基保护及N-Boc成环试剂制备,支持保护基稳定性与脱保护行为研究。 | |
邻苯二甲酰亚胺脱保护试剂 | 7803-57-8 | 水合肼 一水合物(易制爆) | ≥98%(T) | 用于邻苯二甲酰亚胺保护的O-乙烯基羟胺前体肼解,释放羟胺中间体并进行后续N-保护。 | |
N-Boc羟胺原料 | 36016-38-3 | N-羟基氨基甲酸叔丁酯 | ≥98%(GC) | 用作N-Boc羟胺来源,可与活化炔烃发生氧杂Michael加成,制备取代型O-乙烯基羟胺。 | |
邻苯二甲酰亚胺保护前体 | 524-38-9 | N-羟基邻苯二甲酰亚胺(NHPI) | ≥98% | 用于构建邻苯二甲酰亚胺保护的羟胺前体,并开展O-乙烯基化、保护基转化和成环试剂制备研究。 | |
Cbz保护试剂 | 501-53-1 | 氯甲酸苄酯 | ≥96%, contains 0.1% sodium carbonate as stabilizer | 用于O-乙烯基羟胺的苄氧羰基保护,考察不同氮保护基对试剂稳定性、并环效率和后续转化的影响。 | |
单酯活化炔烃 | 922-67-8 | 丙炔酸甲酯 | ≥97% | 用于与N-Boc羟胺发生氧杂Michael加成,制备含甲氧羰基取代的O-乙烯基羟胺。 | |
单酯活化炔烃 | 623-47-2 | 丙炔酸乙酯 | ≥98%(GC) | 用于制备含乙氧羰基取代的O-乙烯基羟胺,并研究乙烯基酯基对并环产物取代模式的影响。 | |
双酯活化炔烃 | 762-42-5 | 丁炔二酸二甲酯(DMAD) | ≥99% | 用于双吸电子基活化炔烃的氧杂加成研究,以及多取代O-乙烯基羟胺和五元环取代结构构建。 |
表3 氮杂芳烃N-氧化、活化及7-氮杂吲哚脱水芳构化相关化学品
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
Lewis酸脱水芳构化试剂 | 109-63-7 | 三氟化硼二乙醚 | 精馏级, ≥46.5% BF3 basis | 用于含羟基7-氮杂吲哚啉的脱水芳构化,制备7-氮杂吲哚并研究脱水与氮保护基脱除的协同过程。 | |
强N-氧化物活化剂 | 358-23-6 | 三氟甲烷磺酸酐 | ≥99% | 用于强缺电子氮杂芳烃N-氧化物的活化,促进N-芳基化并提高低反应性底物的并环转化效率。 | |
N-氧化物活化剂 | 4124-41-8 | 对甲苯磺酸酐 | ≥95%(T) | 用于氮杂芳烃N-氧化物活化和O-乙烯基羟胺N-芳基化,是并环反应条件筛选的核心试剂。 | |
氮杂芳烃N-氧化试剂 | 937-14-4 | 3-氯过氧苯甲酸(mCPBA) | ≥85% | 用于吡啶、喹啉及其他氮杂芳烃的N-氧化,制备并环反应所需的氮杂芳烃N-氧化物底物。 |
注:以上为阿拉丁代表性科研及配方研究相关产品,更多产品规格、级别、COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] Grimm, Z.; Randolph, C.; Buravov, O.; Mykhailiuk, P.; Kürti, L. Harnessing O-Vinylhydroxylamines for Ring-Annulation: A Scalable Approach to Azaindolines and Azaindoles. J. Am. Chem. Soc. 2025, 147, 27148–27154. DOI: 10.1021/jacs.5c06568.
更多相关文章,详见下方:
C-C键构建的实验选型逻辑:按成键任务理解片段偶联、羰基延链、烯基化及后期成键路径
七元含氮杂环在药物发现中的角色:微状态管理、构象偏置与可开发性权衡(附科研选型导航与产品表1–3)
吡啶酮在药物设计中的“性质旋钮”:互变体、氢键图谱到产品选型(表A–C)
哌嗪(Piperazine)选型指南:用“双氮六元环”把盐型与连接策略做得更可控(附表1–4 产品导航)
为什么分子里常加“吗啉环”?——吗啉/硫代吗啉的定义、结构特点与选型导航(附表1–4)
哌啶(Piperidine)及其衍生物:电荷、构象与连接出口的可控设计与产品导航(表1–5)
吲唑(Indazole)骨架解析:邻位二氮、互变与取代位点如何把氢键与酸碱性调可控
吲哚类产品导航:N 位状态、C3 连接口与骨架变体如何映射合成接口与科研用途(表A–E)
从哌啶到高哌啶:七元含氮环如何牵动取代基指向与成盐/溶解度表现(附表1–3)
从哌啶到吡啶:2013–2023 FDA 小分子新药里“最常见含氮杂环”更替与选型导航(表1–4)


 危险品化学品经营许可证(带存储)