
p38 MAPK信号通路的激活机制、MK2功能输出与实验判读
p38 MAPK信号通路的激活机制、MK2功能输出与实验判读
p38 MAPK是细胞响应炎症、病原体识别及环境应激的重要MAPK分支。其经典信号由MAP3K–MKK3/6–p38级联驱动,并通过MK2–HSP27、MK2–TTP及核内转录调控影响炎症输出、应激适应和细胞命运。
关键词:p38 MAPK;MAPK14;MKK3/MKK6;MK2;HSP27;TTP;ERK/JNK;p38抑制剂
1 p38 MAPK信号轴的组成与亚型
1.1 p38α、p38β、p38γ和p38δ
(1)p38α
p38α由MAPK14编码,是炎症和应激研究中最主要的p38亚型。MKK3/6对其Thr180/Tyr182双磷酸化后,可进一步激活MK2、MSK及多种核内底物,形成经典p38α–MK2功能轴。
(2)p38β
p38β由MAPK11编码,与p38α具有较高结构同源性,部分上游激酶和底物存在重叠。SB203580、SB202190等经典抑制剂通常同时作用于p38α和p38β,单独使用此类工具难以区分两种亚型的独立贡献。
(3)p38γ和p38δ
p38γ和p38δ分别由MAPK12和MAPK13编码。p38γ在骨骼肌中相对丰富,p38δ更多参与部分免疫、上皮和内分泌组织信号;两者对SB203580等经典p38α/β抑制剂敏感性较低。
表1 p38 MAPK亚型的主要差异
亚型 | 编码基因 | 表达与功能特点 | SB203580敏感性 | 主要研究方向 |
p38α | MAPK14 | 广泛表达,与MK2形成经典功能轴 | 高 | 炎症、免疫、应激、细胞周期 |
p38β | MAPK11 | 与p38α部分底物和药理特征重叠 | 高 | 神经、炎症及应激信号 |
p38γ | MAPK12 | 骨骼肌中相对丰富 | 低 | 肌肉、代谢及组织特异性信号 |
p38δ | MAPK13 | 部分免疫、上皮及内分泌组织表达 | 低 | 炎症、分化及组织特异性调控 |
1.2 MKK3/MKK6及主要上游MAP3K
(1)MKK3/MKK6
MKK3和MKK6是p38最主要的直接上游MAP2K,可连续磷酸化p38激活环中的Thr180和Tyr182。双位点磷酸化使激活环进入适合催化的构象,p38随后获得高效磷酸化下游底物的能力。
(2)TAK1
TLR或IL-1R激活后,IRAK–TRAF6相关复合物形成K63连接型泛素信号平台,TAB2/TAB3据此募集并激活TAK1。TAK1随后向MKK3/6–p38、MKK4/7–JNK及IKK–NF-κB分流,是炎症刺激同时启动多条信号通路的重要汇聚节点。
(3)ASK1
静息状态下,还原型Thioredoxin与ASK1结合并限制其活化。ROS升高后Thioredoxin发生氧化并从ASK1解离,ASK1活化后分别向MKK3/6–p38和MKK4/7–JNK传递信号,使氧化应激常产生p38/JNK并行响应。
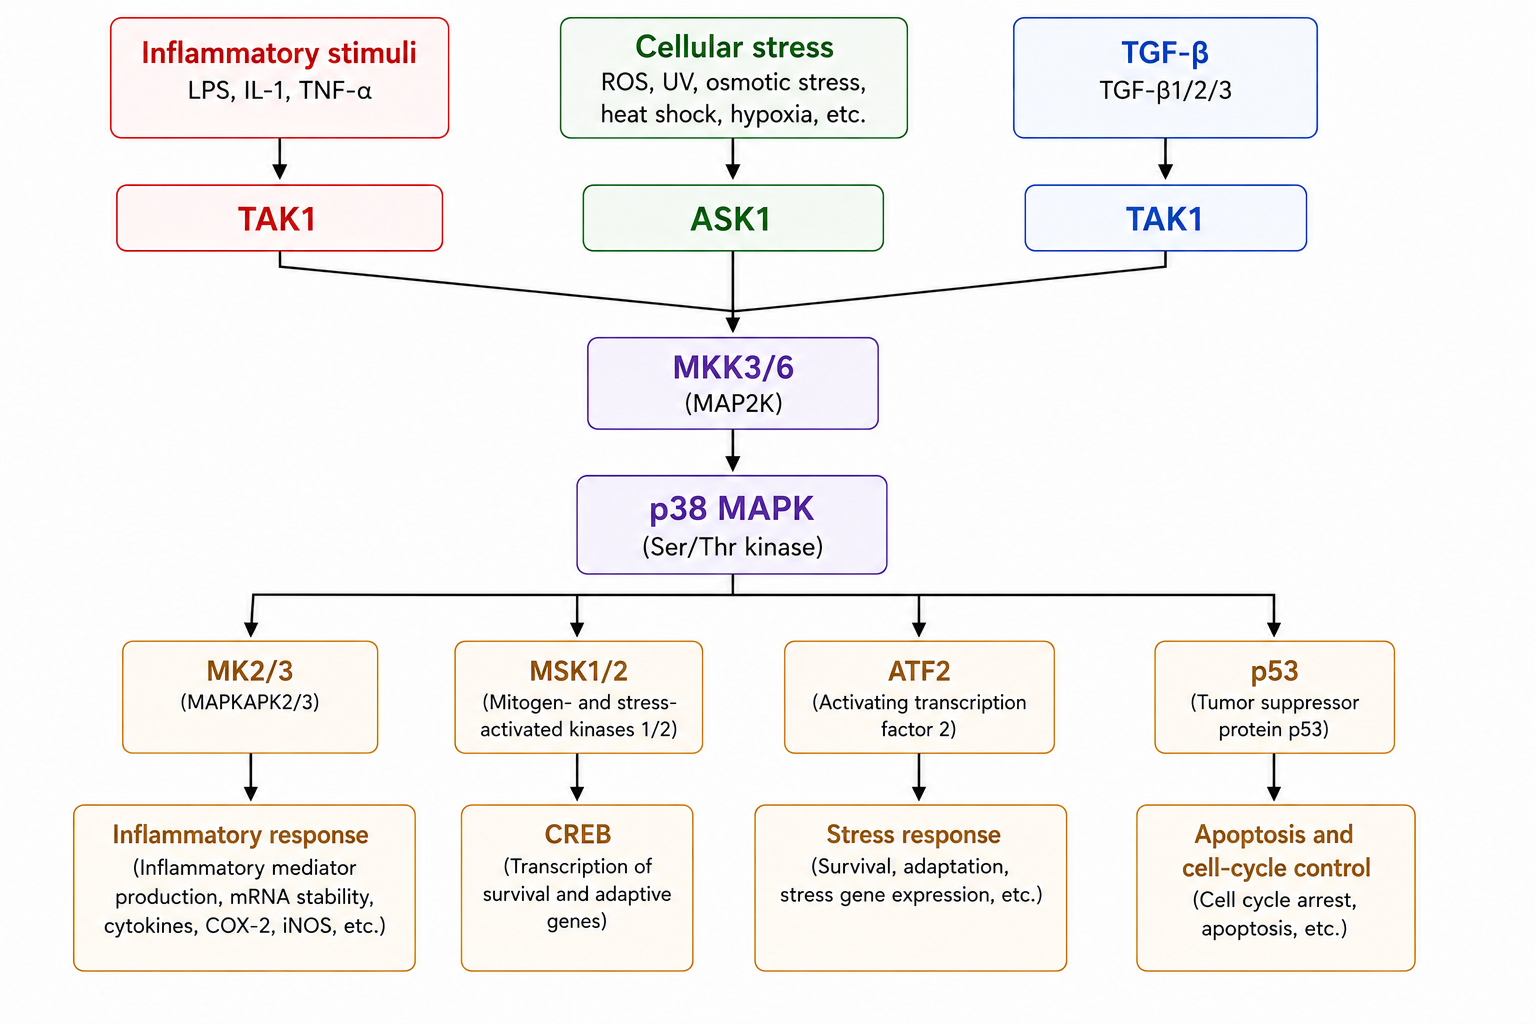
图1 p38 MAPK信号通路的上游激活、核心激酶级联与主要功能输出
2 p38 MAPK的激活机制
2.1 炎症因子与模式识别受体信号
(1)TLR4–TAK1–p38
LPS与TLR4–MD-2受体复合物结合后,MyD88相关信号募集IRAK和TRAF6,并通过泛素化平台激活TAK1。TAK1进一步进入MKK3/6–p38级联,同时启动JNK和NF-κB等炎症分支。
(2)IL-1R–TAK1–p38
IL-1R与部分TLR共享MyD88–IRAK–TRAF6信号结构。IL-1结合受体后,信号在TAK1–MKK3/6层级与TLR通路汇聚,使不同炎症刺激能够形成相似的p38激活模式。
(3)TNFR–p38
TNF-α结合TNFR1后可形成包含RIPK1、TRAF和cIAP等组分的膜相关复合物,并募集TAK1等上游激酶。该复合物同时控制p38/JNK、NF-κB及细胞死亡相关信号,TNFR的功能输出取决于复合物组成和信号持续时间。
2.2 氧化应激、渗透压和DNA损伤
(1)ROS–ASK1–p38
H₂O₂、线粒体ROS及其他氧化刺激可解除Thioredoxin对ASK1的限制,使ASK1持续向p38和JNK传递信号。短时ROS主要诱导适应性应答,持续氧化环境则可叠加线粒体和DNA损伤。
(2)高渗应激
高渗环境造成细胞失水、体积缩小,并改变离子浓度和Actin Cytoskeleton张力。TAO、ASK等应激MAP3K可将这些变化传递至MKK3/6–p38,随后由MK2–HSP27参与细胞骨架重塑。
(3)DNA损伤
紫外线、拓扑异构酶抑制剂及ROS能够同时启动DNA损伤应答和应激MAPK。p38进一步影响p53、Cdc25等周期调控节点,使损伤信号连接至周期停滞、修复或细胞死亡。
2.3 p38磷酸化与信号关闭
(1)TGY基序双磷酸化
p38激活环包含Thr–Gly–Tyr(TGY)基序,经典活化依赖Thr180和Tyr182双磷酸化。实验中检测p-p38 Thr180/Tyr182,主要反映激活环是否受到上游MAP2K作用。
(2)TAB1介导的非经典激活
TAB1除参与TAK1复合物外,还能够直接结合p38α。特定应激条件下,这种结合可诱导p38α构象变化和自磷酸化,使其在缺少经典MKK3/6输入时获得活性。
(3)DUSP介导的信号终止
DUSP1/MKP-1等双特异性磷酸酶可去除p38激活环上的Thr和Tyr磷酸基团。炎症和应激又可诱导DUSP表达,使p38形成“快速激活—延迟关闭”的时间动力学。
3 p38 MAPK的主要下游功能模块
3.1 p38–MK2信号轴
(1)MK2活化
p38α/β与MK2可形成稳定复合物,活化p38进一步磷酸化MK2并改变其催化状态和亚细胞定位。MK2由此将p38信号传递至细胞骨架和炎症转录后调控层。
(2)MK2–HSP27
MK2可磷酸化HSP27的Ser15、Ser78和Ser82等位点,常用检测位点之一为Ser82。HSP27磷酸化后寡聚状态和与Actin的相互作用发生改变,参与微丝重组、细胞形态维持和迁移。
(3)MK2–TTP
TTP可识别TNF、IL6等部分炎症mRNA 3′UTR中的AU-rich elements,并促进其降解。MK2磷酸化TTP后增强其与14-3-3结合,降低TTP介导的mRNA降解,使这些炎症转录本获得更长的半衰期。
3.2 ATF2及核内转录调控
(1)ATF2
ATF2的N端转录激活区可被p38和JNK磷酸化,典型位点包括Thr69和Thr71。磷酸化后的ATF2与Jun等蛋白组成转录复合物,调节炎症和应激相关基因表达。
(2)MSK–CREB
p38和ERK均可激活MSK1/2,MSK随后作用于CREB Ser133及部分染色质相关蛋白。该模块使p38和ERK在核内转录层形成明确的共享输出。
(3)p53与MEF2
DNA损伤条件下,p38可加强p53相关周期检查点;肌源性分化过程中,p38又可增强MEF2和MyoD相关转录程序。不同细胞中的可用转录因子不同,使同一p38激酶产生不同功能结果。
3.3 炎症介质表达与mRNA稳定性
(1)转录启动
TLR或IL-1R刺激后,NF-κB及其他转录因子首先推动TNF、IL6等炎症基因表达,p38可通过ATF2和MSK参与其中。该阶段主要决定炎症转录本能够产生多少。
(2)转录本稳定
转录完成后,p38–MK2–TTP继续决定部分短寿命炎症mRNA的降解速度。MK2降低TTP促降解功能后,已有TNF等转录本在细胞内维持更长时间,并持续进入翻译过程。
(3)蛋白输出
炎症介质最终水平由转录产生、mRNA稳定和蛋白翻译共同决定。p38–MK2的突出作用在于延长部分炎症信息寿命,而不是单纯负责“打开”炎症基因。
4 p38 MAPK介导的主要细胞功能
4.1 炎症与免疫应答
p38α–MK2轴可把受体产生的短时激酶信号转化为持续炎症输出。TLR和IL-1R经TAK1–MKK3/6激活p38后,MK2抑制TTP介导的炎症mRNA降解,ATF2和MSK则参与核内转录,使炎症强度和持续时间同时受到调节。
4.2 应激适应与细胞存活
短时氧化或高渗应激下,MK2–HSP27促进Actin Cytoskeleton重塑,帮助细胞恢复结构稳态。ROS或DNA损伤持续存在时,ASK1–p38/JNK与p53、细胞周期检查点及线粒体损伤逐渐形成持续输入,细胞反应可由适应转向生长抑制、衰老或死亡。
4.3 细胞周期、凋亡与分化
(1)细胞周期检查点
DNA损伤后,p38–MK2可影响Cdc25家族等周期调控蛋白,降低CDK活化并延缓周期转换。短暂检查点停滞为DNA修复提供时间,长期持续则可进入衰老或死亡程序。
(2)凋亡
强氧化应激可使ASK1持续激活p38和JNK,并与p53和线粒体凋亡网络交叉。细胞损伤超过适应能力后,线粒体完整性和Caspase级联发生改变,细胞逐渐转入凋亡程序。
(3)分化
肌源性细胞中,p38可增强MEF2和MyoD相关转录复合物,推动肌肉特异性基因表达并促进退出增殖状态。p38γ在肌肉组织中的较高表达又使这一过程区别于经典炎症细胞中的p38α–MK2模式。
5 p38 MAPK与JNK、ERK的交叉调控
5.1 p38与JNK的共同应激网络
(1)共享MAP3K
ASK1可把ROS信号同时送入MKK3/6–p38和MKK4/7–JNK,TAK1也能够在炎症背景下同时连接两条支路。p38和JNK同步升高通常源自共享上游的信号分流。
(2)共享ATF2
p38和JNK均可磷酸化ATF2的转录激活区。抑制其中一条通路后,ATF2仍可能获得另一条MAPK输入,p-ATF2不适合作为p38特异性指标。
5.2 p38与ERK的核内交汇
(1)MSK1/2
p38和ERK虽然具有不同的典型上游,但都能激活MSK1/2。MSK继续调节CREB和染色质蛋白,使生长因子与炎症/应激信号在核内发生汇聚。
(2)多MAPK组合响应
TLR、TNFR和部分细胞因子受体可同时产生ERK、JNK和p38响应。最终转录程序取决于三个分支的激活幅度和持续时间,而不是简单对应“ERK增殖、p38/JNK应激”。
5.3 DUSP与反馈重塑
(1)DUSP选择性
不同DUSP对p38、JNK和ERK具有不同底物偏好。DUSP1可明显限制p38/JNK持续激活,其他DUSP成员则对ERK具有不同程度的选择性。
(2)通路补偿
长期抑制某一MAPK分支可改变DUSP表达、受体反馈和共享上游信号分配,使其他MAPK出现补偿性变化。药物处理后ERK或JNK增强,不一定代表药物直接激活了这些通路。
6 p38 MAPK实验研究与结果判读
6.1 p-p38与总p38检测
(1)检测时间窗
p-p38通常在刺激早期快速升高,随后随DUSP负反馈逐渐下降。LPS、Anisomycin、H₂O₂和高渗刺激的峰值时间不同,时间梯度可区分快速峰值、持续激活和恢复阶段。
(2)p-p38/总p38
p-p38 Thr180/Tyr182反映激活环磷酸化,总p38反映蛋白丰度。急性刺激主要改变磷酸化状态,长期炎症、分化或应激还可能改变MAPK14等亚型表达。
(3)p-p38的判读边界
p38保持Thr180/Tyr182磷酸化,并不意味着其ATP结合口袋仍能正常完成底物磷酸化。直接催化抑制剂可使p-p38维持,而MK2等下游输出已经受到明显阻断。
6.2 p-MK2、p-HSP27与功能验证
(1)p-MK2
p-MK2比p-p38更接近经典p38α/β的实际催化输出。p-p38和p-MK2同步增加代表信号已经由p38激活传递至下游激酶层。
(2)p-HSP27
p-HSP27进一步反映MK2是否完成对功能底物的信号传递。p-p38、p-MK2和p-HSP27依次变化,可形成“激活环—下游激酶—功能底物”的连续证据链。
(3)功能终点
炎症模型可检测TNF-α、IL-6,应激模型可观察ROS、细胞骨架和存活状态,DNA损伤模型则可结合周期分布、p53及Caspase。功能终点回答的是信号变化是否真正转化为细胞表型。
6.3 抑制剂实验与通路特异性
(1)SB203580后p-p38不下降
SB203580进入p38α/β的ATP结合区域并抑制底物磷酸化,但不阻止MKK3/6继续作用于Thr180/Tyr182。实验中可出现p-p38维持甚至升高,而p-MK2和p-HSP27已经明显下降。
(2)Doramapimod与SB203580的差异
Doramapimod与p38的结合模式不同,可稳定特定非活化构象,并覆盖更广的p38亚型。构象变化还可能影响上游激酶对p38的作用,使其对p-p38本身的影响不同于SB203580。
(3)MAPK通路拆分
LPS、TNF-α或ROS同时激活p38和JNK时,可分别使用p38、JNK和MEK/ERK通路工具比较对应下游读数。关键机制还可结合MAPK14或其他目标亚型敲低、敲除,使药理和遗传学证据相互验证。
7 p38 MAPK信号研究相关产品
7.1 p38 MAPK抑制相关化合物
名称 | CAS号 | 主要作用定位 | 研究方向 |
SB203580 | p38α/p38β催化抑制 | p38–MK2/HSP27功能验证 | |
SB202190 | p38α/p38β抑制 | 炎症及应激型p38研究 | |
Doramapimod(BIRB796) | 多p38亚型 | p38构象抑制及亚型比较 | |
Neflamapimod(VX-745) | p38α | p38α及神经炎症研究 | |
Talmapimod(SCIO-469) | p38α相关 | p38α及炎症介质调控 | |
PH-797804 | p38α | p38α选择性功能研究 | |
Losmapimod | p38α/β相关 | 炎症及组织应激 | |
Skepinone-L | p38α | p38α选择性催化抑制 | |
TAK-715 | p38α相关 | p38炎症信号研究 | |
VX-702 | p38α相关 | p38α药理机制 | |
Ralimetinib(LY2228820) | p38α/β相关 | 肿瘤及应激信号研究 |
7.2 p38激活与应激模型相关化合物
名称 | CAS号 | 主要刺激方向 | 研究方向 |
Anisomycin | 应激MAPK激活 | p38/JNK阳性刺激 | |
Hydrogen Peroxide | ROS | ASK1–p38氧化应激 | |
Sodium Arsenite | 氧化及蛋白毒性应激 | p38/JNK应激响应 | |
D-Sorbitol | 高渗应激 | 渗透压诱导p38活化 | |
D-Mannitol | 高渗环境 | 渗透压及MAPK响应 | |
Doxorubicin Hydrochloride | DNA损伤、ROS | p38与DNA损伤反应 | |
Etoposide | DNA损伤 | p38与周期检查点 | |
Camptothecin | DNA损伤 | p38/JNK及凋亡研究 | |
Menadione | ROS生成 | 氧化应激与MAPK | |
Staurosporine | 凋亡及激酶扰动 | p38与细胞死亡网络 | |
4-Nitroquinoline 1-oxide | DNA损伤、氧化应激 | DNA损伤应答 | |
Paraquat Dichloride | ROS相关氧化应激 | 氧化损伤与应激MAPK | |
Thapsigargin | ER Ca²⁺稳态破坏 | 内质网应激与p38 | |
Tunicamycin | 内质网应激 | UPR与p38/JNK交叉 |
7.3 p38上游、MK2及平行MAPK研究化合物
名称 | CAS号 | 主要作用节点 | 研究方向 |
Selonsertib(GS-4997) | ASK1 | ROS–ASK1–p38/JNK研究 | |
PF-3644022 | MK2 | p38–MK2及炎症转录后调控 | |
SP600125 | JNK | p38/JNK功能拆分 | |
JNK-IN-8 | JNK | JNK依赖性验证 | |
FR180204 | ERK1/2 | p38与ERK通路比较 | |
U0126 | MEK1/2 | MEK–ERK轴阻断 | |
PD98059 | MEK1相关 | ERK通路机制对照 | |
SCH772984 | ERK1/2 | ERK依赖性验证 | |
CGP57380 | MNK相关 | MAPK–MNK–eIF4E输出研究 |
p38 MAPK通过不同上游入口形成具有亚型和时间差异的信号,并经MK2及核内转录网络转化为具体细胞功能。区分p38磷酸化、MK2功能输出和最终细胞表型,是解析p38信号机制的关键。
更多相关文章,详见下方:
[1] MAPK/ERK 信号通路:RAS–RAF–MEK–ERK 级联调控、细胞功能输出与研究工具应用
[3] NF-κB 通路怎么定位、抑制剂怎么选:把炎症转录输出压到“可控区间”(附表A–F)
[4] 代谢信号通路
[5] Wnt信号通路
[6] Hedgehog信号通路
[7] JAK-STAT 细胞信号通路
[8] PD-1/PD-L1 信号通路
[9] 颗粒酶A和颗粒酶B信号通路的细胞毒效应与免疫调控机制
[10] CTLA4信号通路的分子基础、免疫调控机制与疾病关联
[12] BMP信号通路调控因子在干细胞分化、类器官培养与发育研究中的应用
[13] TNF信号通路的受体分层结构、复合体转换机制与炎症—死亡效应网络
[15] Ras-Raf-MEK-ERK信号通路
参考文献
[1] Fukunaga R, et al. MNK1, a new MAP kinase-activated protein kinase, isolated by a novel expression screening method for identifying protein kinase substrates.
[2] Fabian MA, et al. A small molecule-kinase interaction map for clinical kinase inhibitors. Nat Biotechnol. 2005 Mar;23(3):329-36.
[3] Kuma Y, et al. BIRB796 inhibits all p38 MAPK isoforms in vitro and in vivo. J Biol Chem. 2005 May 20;280(20):19472-9.
[4] Wagner G, et al. Small molecular anti-cytokine agents. Med Res Rev. 2006 Jan;26(1):1-62.
[5] Natarajan SR, et al. P38 MAP kinase inhibitors: evolution of imidazole-based and pyrido-pyrimidin-2-one lead classes.
[6] Raingeaud J, et al. Pro-inflammatory cytokines and environmental stress cause p38 mitogen-activated protein kinase activation by dual phosphorylation on tyrosine and threonine.
[7] Kuliopulos A, et al. Effect of selective inhibition of the p38 MAP kinase pathway on platelet aggregation. Thromb Haemost. 2004 Dec;92(6):1387-93. (VX-702)
[8] Hope HR, et al. Anti-inflammatory properties of a novel N-phenylpyridinone inhibitor of p38 mitogen-activated protein kinase: preclinical-to-clinical translation. J Pharmacol Exp Ther. 2009 Dec;331(3):882-95.
[9] Xing L, et al. Structural bioinformatics-based prediction of exceptional selectivity of p38 MAP kinase inhibitor PH-797804. Biochemistry. 2009 Jul 14;48(27):6402-11.
[10] Chaudhary O, et al. Inhibition of p38 MAPK in combination with ART reduces SIV-induced immune activation and provides additional protection from immune system deterioration. PLoS Pathog. 2018 Aug 30;14(8):e1007268.
[11] Cicenas J, et al. JNK, p38, ERK, and SGK1 Inhibitors in Cancer. Cancers (Basel). 2017 Dec 21;10(1). pii: E1.


 危险品化学品经营许可证(带存储)