
3,3-螺环α-脯氨酸分子砌块:结构特征、互补合成路线与多克级制备
3,3-螺环α-脯氨酸分子砌块:结构特征、互补合成路线与多克级制备
引言
脯氨酸的侧链与氨基氮共同形成五元吡咯烷环,使其具有不同于多数α-氨基酸的构象特征。将第二个碳环或杂环连接到脯氨酸C3位,可形成3,3-螺环α-脯氨酸。该结构同时包含环状氨基酸、螺环季碳和可变化的第二个环,为调节局部构象、空间占据、取代基延伸方向及分子极性提供了新的结构选择。
这类化合物的研究价值并不只来自螺环外形。环尺寸、杂原子和含氟取代的变化,可能分别影响吡咯烷环构象、分子三维形状、理化性质和后续官能化方式。不过,这些变化能否改善靶点活性、选择性或代谢稳定性,仍需在具体分子中通过对照实验验证。
长期以来,3,3-螺环α-脯氨酸的实际应用受到合成可获得性的限制。其制备需要同时建立螺环季碳、吡咯烷环、α位羧基和适当的氮保护形式,不同环尺寸又表现出不同的反应性和官能团稳定性。近期研究分别以环酮和环状羧酸甲酯为起始原料,建立了两条底物范围互补的合成路线,使多类3,3-螺环α-脯氨酸能够以克级或多克级获得。[1,2]
本文将围绕三个问题展开:C3螺环化为脯氨酸带来了哪些结构变化;两条合成路线为什么分别适用于不同环结构;多克级制备如何支持后续构象、活性和结构—性质关系研究。
关键词:3,3-螺环α-脯氨酸;非天然氨基酸;构象限制;螺环季碳;分子砌块;多克级合成
1 脯氨酸及C3螺环化的结构特点
1.1 脯氨酸的构象限制来自吡咯烷环
普通α-氨基酸的氨基与侧链相互独立,脯氨酸的侧链则回连到氨基氮,形成五元吡咯烷环。该环限制了N—Cα键及邻近主链二面角的变化范围,使脯氨酸能够访问的局部构象少于多数开链氨基酸。
脯氨酸进入肽链后形成叔酰胺,其酰胺氮不含N—H,不能作为普通酰胺氢键供体。这些特点会影响肽链局部折转、二级结构形成以及相邻残基的空间排列。
脯氨酸吡咯烷环本身也不是完全刚性的平面结构,而是在不同环折叠构象之间变化。环上取代基能够改变这些构象的相对稳定性,进而影响主链取向。[3]
1.2 脯氨酸肽键具有特殊的顺反异构行为
多数非脯氨酸肽键以反式构象为主。Xaa—Pro肽键中,顺式与反式构象之间的能量差相对较小,顺式构象所占比例通常高于普通肽键。
顺式与反式之间的转换需要酰胺键旋转,因此存在较高的能垒。具体比例和转换速率会受到相邻氨基酸、溶剂、环取代和分子整体构象的共同影响。实验研究还表明,环结构修饰对顺反平衡和酰胺旋转速率的影响可能不同:某些修饰明显提高旋转能垒,却不一定显著改变顺式与反式的平衡比例。[3,4]
“构象限制”并不表示分子被固定为唯一构象,而是表示可访问构象的种类、比例及相互转换速率发生变化。
1.3 C3螺环化改变了哪些结构要素
普通脯氨酸C3位为亚甲基。形成3,3-螺环结构后,C3同时属于吡咯烷环和第二个环,成为螺环季碳,不再带有氢原子。
下图以环丙烷型代表化合物5-氮杂螺[2.4]庚烷-6-羧酸(CAS 152723-55-2)为例,显示了这类结构的基本特征:一方面,分子仍保留脯氨酸型含氮五元环和α位羧基;另一方面,在C3位引入第二个环后,分子获得了更明确的三维空间形状。本文讨论的其他3,3-螺环α-脯氨酸与此具有相同的连接模式,不同之处在于第二个环的尺寸和组成。
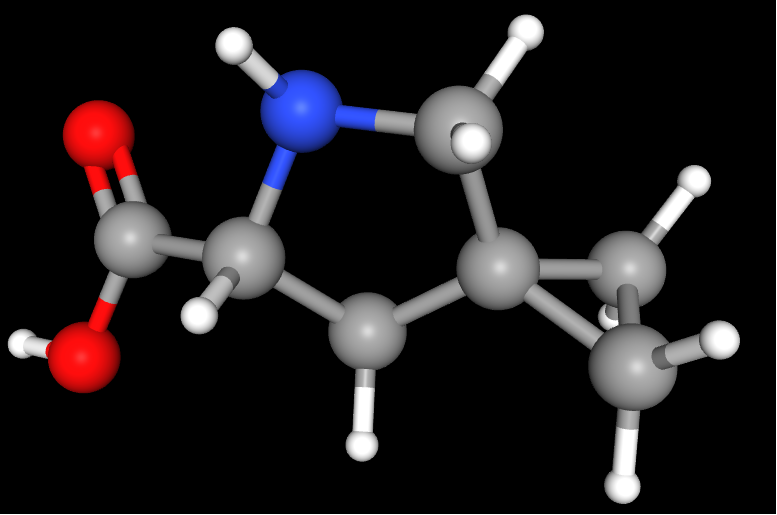
这一变化主要体现在以下方面:
① 空间占据发生改变。 第二个环占据普通脯氨酸侧链之外的空间区域,可改变分子与靶点表面的接触方式。
② 取代基延伸方向增加。 当第二个环带有杂原子或可修饰基团时,可从与普通脯氨酸不同的方向连接侧链或其他结构片段。
③ 环尺寸可以系统变化。 环丙烷、环丁烷、环戊烷和环己烷具有不同的环应变、键角和构象自由度,可用于比较环尺寸变化对分子性质的影响。
④ 杂原子和氟取代可以调节性质。 氮杂环丁烷、四氢吡喃和4,4-二氟环己烷分别引入附加氮原子、醚氧或含氟片段,可影响极性、碱性、偶极和脂水分配。
其他螺环低聚物的结构研究已经表明,螺环连接能够改变相邻结构单元的排列方向并扩大可访问的构象空间。不过,这类结果不能直接代替对3,3-螺环α-脯氨酸的具体测定,后者仍需结合核磁共振、晶体结构和计算分析进行评价。[5]
1.4 螺环化不是活性或稳定性提高的直接结论
构象限制有时可以减少配体结合前后的构象变化,但其作用取决于受限制后的构象是否接近靶点需要的结合构象。如果螺环使关键官能团偏离适宜方向,生物活性也可能降低。
类似地,C3位形成螺环季碳后,该位置不再含有可直接发生氧化代谢的C—H键,并可能通过改变局部空间环境影响代谢酶对邻近结构的识别。然而,这种变化并不表示分子的整体代谢稳定性一定提高,因为其他部位仍可能成为代谢位点,分子的脂溶性、构象及代谢酶结合方式也会共同影响代谢结果。
第二个环的环尺寸和杂原子组成还会同时改变分子体积、三维形状、极性、脂溶性及晶体堆积,因此对水溶性和膜通透性的影响需要分别测定。例如,将碳环替换为含氧杂环通常会增加氢键受体和分子极性,并可能降低脂溶性;这类变化可能有利于水溶性,却也可能因暴露极性增加而降低被动膜通透性。C3位螺环取代还可能改变吡咯烷环构象及氨基酸反应位点周围的空间环境,从而影响酰胺偶联效率,具体反应条件需要根据底物结构进行验证。
2 3,3-螺环α-脯氨酸作为分子砌块需要解决的合成问题
2.1 同时建立螺环季碳和α-氨基酸结构
目标分子需要同时包含:
①C3螺环季碳;
②完整的吡咯烷环;
③α位羧基;
④可参与后续偶联的环内氮;
⑤能够承受多步反应的保护形式。
如果从已经形成的脯氨酸出发直接改造C3位,需要在拥挤的环内碳上连续形成两个碳—碳键,并处理区域选择性、官能团兼容性和保护基问题。近期研究采取了另一种设计:从已经带有第二个环的环状原料出发,再围绕同一环碳构建吡咯烷部分。[1,2]
2.2 不同环尺寸需要不同成环方式
相同的反应序列未必适合所有环尺寸。小环底物可能具有较高环应变或较低稳定性;较大环形成的环外烯烃又可能表现出不同的电子性质。
开发一条覆盖全部环尺寸的统一路线并不现实。更可行的处理方式是根据关键中间体的反应性,将不同底物分配给不同成环策略。
2.3 目标产物需要适当的保护形式
N-叔丁氧羰基(tert-butoxycarbonyl,Boc)保护的氨基酸便于储存和进行常规酰胺偶联。对于同时含有两个氮原子的二氮杂螺环结构,还需要采用Boc和苄氧羰基(benzyloxycarbonyl,Cbz)等正交保护基,使两个氮原子可以分别暴露和修饰。
2.4 放大制备需要兼顾收率、纯化和操作安全
合成路线的实用性不仅取决于单步收率,还与以下因素有关:
① 起始原料是否容易获得;
② 低收率步骤出现在路线早期还是后期;
③ 中间体能否不经柱色谱直接进入下一步;
④ 活泼试剂、低温反应和放热步骤能否稳定放大;
⑤ 官能团能否承受加氢、Lewis酸和酸性水解等条件。
两条3,3-螺环α-脯氨酸路线均使用常见的有机合成反应,但涉及强碱、硼烷络合物、三乙基硼氢化锂、三甲基硅氰化物及催化加氢等操作,放大时仍需进行相应的风险控制。
3 两条合成路线的共同设计
两条路线都没有从完整脯氨酸直接构建C3螺环,而是先在环状原料上形成四取代碳中心,再通过分子内反应构建吡咯烷酮或吡咯烷环。
其共同过程可以概括为:
带有第二个环的原料 → 四取代中心及含氮侧链形成 → 分子内成环 → 羧基与氮保护形式调整 → 3,3-螺环α-脯氨酸
两条路线均以已经含有目标环结构的环酮或环状羧酸甲酯为起始原料。通过选择不同的起始原料,可以获得环尺寸、杂原子组成和含氟取代不同的3,3-螺环α-脯氨酸。[1,2]
两条路线的主要差别在于最终羧基中的碳原子何时进入分子:
①路线A较早引入形成氨基酸羧基所需的碳骨架;
②路线B先构建螺环内酰胺,再以后期腈基的形式引入羧基碳。
这一差别决定了两条路线各自适合的底物范围。
4 路线A:由环酮构建较小螺环
4.1 环酮转化为环外α,β-不饱和酯
路线A以环酮为起点。以环丁酮为例,环丁酮与膦酰乙酸三乙酯进行Horner–Wadsworth–Emmons(HWE)反应,生成环外α,β-不饱和酯。
该步骤在原羰基碳上引入两碳烯酸酯片段,同时保留环丁烷结构。酯羰基对双键产生吸电子作用,使其能够作为后续Michael加成的受体。[2]
4.2 Michael加成—内酰胺化形成螺环吡咯烷酮
N-乙酰氨基丙二酸二乙酯在碱性条件下对环外α,β-不饱和酯发生Michael加成。加成后形成的新中间体继续进行分子内内酰胺化,闭合五元含氮环,得到螺环吡咯烷酮。
这一串联反应完成了三个关键变化:
① 形成连接氨基丙二酸酯与环状片段的新碳—碳键;
② 构建吡咯烷酮五元环;
③ 确立最终3,3-螺环骨架。
环丁烷系列在该步骤得到二酯型螺环吡咯烷酮和部分脱烷氧羰基单酯的混合物,二者比例约为60∶40。该混合物可以直接进入下一步,不需要先将两种组分完全分离。[2]
4.3 脱烷氧羰基、氮保护和内酰胺还原
Michael加成—内酰胺化产物带有一个多余酯基。研究采用Krapcho脱烷氧羰基反应选择性去除该酯基,同时保留用于形成最终羧酸的另一个酯基。
随后在内酰胺氮上引入Boc保护基,再使用硼烷–二甲硫醚络合物(BH₃·SMe₂)选择性还原内酰胺羰基。该试剂对叔酰胺的还原活性高于对酯基的还原活性,因而可以将螺环吡咯烷酮转化为螺环吡咯烷,同时保留酯基。最后经酯水解得到N-Boc保护的3,3-螺环α-脯氨酸。[2]
4.4 环丁烷系列的关键收率与放大结果
环丁烷系列的主要限制出现在Michael加成—内酰胺化步骤,该步骤产率约为33%。条件调整未明显提高该步收率,使六步总收率约为10.4%。
尽管关键成环步骤的收率适中,各步操作仍可按较大规模进行。研究在一次完整合成中获得了约33 g环丁烷螺环α-脯氨酸产物。[2]
4.5 路线A的底物适用范围
路线A还被用于环丙烷和氮杂环丁烷系列。
环丙烷酮本身不稳定,研究使用(1-乙氧基环丙氧基)三甲基硅烷作为环丙烷酮等价体,并在反应体系中原位生成环丙烷酮。该底物与Wittig试剂反应生成环外烯酸酯,但产物挥发性较高,在浓缩和分离过程中容易损失,第一步收率未超过26%。[2]
氮杂环丁烷系列可得到同时带有Boc和Cbz保护基的二氮杂螺环氨基酸。两个氮原子具有不同保护形式,可在后续反应中分别进行脱保护和官能化。
环戊酮、环己酮、4,4-二氟环己酮和四氢吡喃-4-酮也能形成相应的环外烯酸酯,但这些中间体在关键Michael加成—内酰胺化步骤中未生成目标螺环吡咯烷酮。作者推测,较大环片段可能具有更强的电子给予效应,从而降低环外共轭双键的亲电性,使氨基丙二酸酯难以有效加成。路线A因而主要适用于环丙烷、环丁烷和氮杂环丁烷系列。[2]
5 路线B:由环状羧酸甲酯构建较大和功能化螺环
5.1 酯α位烷基化形成四取代碳中心
路线B以环状或杂环羧酸甲酯为原料。以环戊烷羧酸甲酯为例,强碱在酯基α位形成碳负离子,随后与溴乙腈反应,在同一个环碳上连接氰甲基和酯基。
这一步建立了未来的螺环中心,同时引入构建吡咯烷酮所需的两碳含氮前体。环戊烷代表底物在该步骤以61%的收率获得氰甲基化产物。[2]
5.2 腈还原—内酰胺化形成螺环2-吡咯烷酮
氰甲基化产物在兰尼镍催化下进行加氢还原,腈基转化为伯胺。反应体系中加入氨,以减少生成仲胺或叔胺的副反应。
新生成的氨基随后与分子内的甲酯发生氨解,闭合形成五元螺环2-吡咯烷酮。环戊烷系列的还原—内酰胺化串联步骤收率为87%。[2]
该步骤同时完成腈还原和含氮五元环构建,不需要分离游离氨基酯中间体。
5.3 内酰胺部分还原并引入腈基
螺环2-吡咯烷酮经N-Boc保护后,使用三乙基硼氢化锂(lithium triethylborohydride,LiEt₃BH)进行部分还原,生成螺环内酰胺醇,也称环状半缩醛胺。
该粗产物可以不经纯化直接进入氰化步骤。内酰胺醇在三氟化硼乙醚络合物(BF₃·Et₂O)作用下形成N-酰基亚胺鎓离子,随后由三甲基硅氰化物(trimethylsilyl cyanide,TMSCN)提供氰基亲核试剂,生成2-氰基吡咯烷衍生物。环戊烷代表底物的该步收率为68%。[2]
这一阶段的官能团变化可写为:
螺环内酰胺醇 → N-酰基亚胺鎓离子 → 2-氰基吡咯烷
氰基不是最终保留的取代基,而是羧基的前体。后续酸性水解将氰基转化为羧基:
2-氰基吡咯烷 → 2-羧基吡咯烷型α-氨基酸
酸性水解同时脱除原有Boc保护基,因此产物通常先以氨基酸盐形式获得,再重新进行N-Boc保护,得到适合后续偶联的目标产物。
5.4 环戊烷和环己烷系列的制备结果
环戊烷系列各步骤可以放大至多克量,一次完整合成获得约20 g目标产物。
环己烷系列表现出相近的反应过程,部分步骤收率略高。七步总收率为15%,一次合成获得约36 g环己烷螺环α-脯氨酸。[2]
5.5 含氟和含氧杂环底物的反应特点
4,4-二氟环己烷和四氢吡喃系列在酯α位烷基化、腈还原—内酰胺化、Boc保护和内酰胺部分还原阶段均可正常反应。
两类底物在内酰胺醇氰化步骤中转化不完全。增加TMSCN和BF₃·Et₂O的用量后,分离产物中的氰基产物与残余内酰胺醇比例约为70∶30。残余内酰胺醇不妨碍后续反应,因此混合物可以直接用于下一步。[2]
4,4-二氟环己烷衍生物在常规盐酸加热水解条件下,gem-二氟片段也发生水解裂解,LC–MS检测到相应酮类副产物。改用乙酸作为反应介质、减少盐酸用量并降低反应温度后,可较好地保留二氟结构,氨基酸盐的分离收率约为60%。[2]
这些结果表明,第二个环不仅影响骨架空间形状,也会影响中间体对Lewis酸、强酸和还原条件的耐受性。
5.6 环丙烷底物不适合路线B
研究还尝试以环丙烷羧酸甲酯进入路线B。酯α位烷基化能够正常完成,但氰甲基化产物在兰尼镍催化加氢阶段发生环丙烷结构破坏,形成复杂混合物。
环丙烷系列因而采用路线A制备,而不适合路线B的腈还原—内酰胺化条件。[2]
6 两条路线的适用结构与选择依据
两条路线分别适用于不同环结构,其关系主要体现为底物适用范围互补,而不是简单比较哪一条路线步骤更少或收率更高。
比较项目 | 路线A:环酮路线 | 路线B:环状羧酸甲酯路线 |
起始原料 | 环酮或环酮等价体 | 环状或杂环羧酸甲酯 |
关键螺环形成步骤 | Michael加成—分子内内酰胺化 | 腈还原—氨基酯分子内内酰胺化 |
羧基碳的引入 | 较早随氨基丙二酸酯进入骨架 | 后期以腈基形式引入 |
主要含氮中间体 | 螺环吡咯烷酮二酯或单酯 | N-Boc螺环内酰胺醇 |
适用环结构 | 环丙烷、环丁烷、氮杂环丁烷 | 环戊烷、环己烷、4,4-二氟环己烷、四氢吡喃 |
主要限制步骤 | 较大环外烯酸酯的Michael加成反应性不足 | 环丙烷片段在Raney Ni催化加氢条件下的稳定性,以及氰化和酸性水解步骤的官能团兼容性 |
最终羧基来源 | 氨基丙二酸酯中保留的酯基,经水解转化为羧基 | TMSCN引入的氰基碳,经酸性水解转化为羧基 |
当环酮能够形成具有适当亲电性的环外α,β-不饱和酯时,路线A可以较早完成氨基酸碳骨架组装。对于环戊烷、环己烷及相应功能化六元环,路线B绕开了低反应性的环外Michael受体,先形成螺环内酰胺,再以后期氰化—水解完成羧基安装。[1,2]
7 多克级制备结果及其研究价值
7.1 核心骨架与产物形式
两条合成路线共获得七类核心3,3-螺环α-脯氨酸骨架,包括环丙烷、环丁烷、氮杂环丁烷、环戊烷、环己烷、4,4-二氟环己烷和四氢吡喃螺环结构。不同底物的总收率为2.2%~15.1%,代表性产物的单次制备量达到12~36 g [1,2]
这些产物覆盖了不同环尺寸、杂原子组成和电子性质,为比较第二个环对分子空间形状和理化性质的影响提供了结构基础。
研究主要获得N-叔丁氧羰基(tert-butoxycarbonyl,Boc)保护的氨基酸,也可通过酸处理脱除Boc基团,得到相应的未保护氨基酸盐。氮杂环丁烷螺环衍生物同时含有脯氨酸环氮和氮杂环丁烷环氮,采用Boc和苄氧羰基(benzyloxycarbonyl,Cbz)进行正交保护后,可以分别暴露和修饰两个氮原子。[2]
路线A形成的部分螺环吡咯烷酮中间体还可通过酯基水解转化为3-螺环焦谷氨酸衍生物。由此,同一合成前体既可用于制备还原态的螺环脯氨酸,也可保留内酰胺羰基,获得螺环焦谷氨酸结构。[1,2]
7.2 放大结果与路线扩展
多克级制备表明,两条路线不仅能够获得分析和初步活性测试所需的少量样品,也能够提供后续衍生化和系列化研究所需的原料。
代表性放大结果包括:
①环丁烷螺环α-脯氨酸约33 g;
②环戊烷螺环α-脯氨酸约20 g;
③环己烷螺环α-脯氨酸约36 g。[2]
路线B还被用于N-Boc-3,3-二甲基脯氨酸的制备。该化合物不是螺环结构,但C3位同样为季碳,与3,3-螺环α-脯氨酸具有相关的连接特征。研究以异丁酸甲酯为原料,经七步获得95 g产物,总收率为22.8%。[2]
这一结果说明,酯α位烷基化、内酰胺化、内酰胺醇氰化和腈水解组成的反应序列,还可用于部分3,3-二烷基脯氨酸的制备。现有研究只对3,3-二甲基衍生物进行了放大验证,其他3,3-二烷基结构仍需分别考察。
7.3 对结构—性质研究的支持
多种3,3-螺环α-脯氨酸能够以克级或多克级获得后,可以围绕同一先导结构开展成组比较,例如:
①普通脯氨酸与3,3-螺环α-脯氨酸;
②环丁烷、环戊烷与环己烷螺环;
③环己烷与4,4-二氟环己烷;
④碳环与四氢吡喃杂环;
⑤3,3-螺环结构与3,3-二甲基结构。
这些比较有助于区分环尺寸、杂原子、氟取代和空间体积变化分别产生的影响。实验设计中应尽量保持分子其他部分一致,减少多个变量同时变化造成的解释困难。
螺环结构对构象的影响不能仅根据二维结构式判断。核磁共振、单晶X射线衍射和计算化学等方法可用于分析吡咯烷环折叠、肽键顺反比例和取代基空间方向;靶点活性、溶解度、脂水分配、膜通透性和代谢稳定性等指标则需要在具体化合物中分别测定。[3–5]
C3螺环季碳靠近α-氨基酸中心,不同环尺寸还可能影响酰胺偶联速率。将这类砌块用于多肽或其他酰胺结构合成时,需要根据具体底物验证偶联条件。
现有研究主要证明了七类3,3-螺环α-脯氨酸的合成可行性、制备规模和保护形式,并未系统比较这些结构的构象、活性、溶解度、通透性或代谢稳定性。螺环化是否带来有利性质,仍需通过匹配分子对和相应实验逐项判断。
8 3,3-螺环α-脯氨酸分子砌块研究相关化学品分类及典型应用
表1、核心砌块与结构对照化合物
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
结构对照—内酰胺型氨基酸 | 98-79-3 | L-焦谷氨酸 | UltraBio™, 超纯级 | 内酰胺型氨基酸结构对照,用于比较螺环焦谷氨酸与螺环脯氨酸的羰基保留和还原差异 | |
结构对照—天然脯氨酸 | 147-85-3 | L-脯氨酸 | UltraBio™, ≥99.5% | 天然构象限制氨基酸对照,用于普通脯氨酸与3位螺环衍生物的构象、活性及理化性质比较 | |
结构对照—保护型脯氨酸 | 15761-39-4 | BOC-L-脯氨酸 | ≥99% | 叔丁氧羰基保护的脯氨酸对照,用于酰胺偶联、肽合成及螺环氨基酸替换研究 | |
结构对照—固相肽合成原料 | 71989-31-6 | Fmoc-L-脯氨酸 | ≥98% | 用于固相多肽合成中的脯氨酸对照,支持普通脯氨酸与螺环氨基酸的序列替换比较 | |
核心砌块—环丙烷螺环脯氨酸 | 152723-55-2 | 5-azaspiro[2.4]heptane-6-carboxylic acid | ≥97% | 环丙烷型3,3-螺环α-脯氨酸母核,用于小环螺环的构象、空间占据、酰胺化及衍生化研究 | |
结构对照—3位季碳脯氨酸 | 61406-78-8 | 3,3-Dimethylpyrrolidine-2-carboxylic acid hydrochloride | ≥95% | 3位季碳脯氨酸结构对照,用于比较螺环与二甲基取代对构象、偶联反应及理化性质的影响 |
表2、环酮路线的起始原料与关键反应试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
环酮路线—环丁烷起始原料 | 1191-95-3 | 环丁酮 | ≥99% | 环丁烷型3,3-螺环α-脯氨酸的起始原料,经烯化、迈克尔加成—内酰胺化和还原构建螺环骨架 | |
环酮路线—环丙烷酮等价体 | 27374-25-0 | 1-乙氧基-1-三甲硅氧基环丙烷 | ≥98% | 环丙烷酮等价体,用于形成环丙烷型螺环脯氨酸所需的环外烯酸酯前体 | |
环酮路线—含氮四元环原料 | 105258-93-3 | 3-氧代氮杂环丁烷-1-羧酸苄酯 | ≥97% | 含氮四元环起始原料,用于构建带有两个可分别修饰氮原子的二氮杂螺环α-脯氨酸 | |
环酮路线—膦酸酯烯化试剂 | 867-13-0 | 膦酰基乙酸三乙酯 | ≥98% | 用于环丁酮烯化,引入受酯基活化的两碳环外烯基片段 | |
环酮路线—磷叶立德烯化试剂 | 1099-45-2 | 乙氧甲酰基亚甲基三苯基膦 | ≥98% | 用于环丙烷酮等价体及受保护氮杂环丁酮的烯化,构建环外烯酸酯 | |
环酮路线—含氮碳骨架供体 | 1068-90-2 | 乙酰氨基丙二酸二乙酯 | ≥98% | 作为含氮碳骨架供体,参与迈克尔加成和分子内内酰胺化,建立螺环吡咯烷酮骨架 | |
环酮路线—烯化反应强碱 | 7646-69-7 | 氢化钠 | 60% dispersion in mineral oil | 使膦酰基乙酸三乙酯形成碳负离子,用于环丁酮烯化及环外烯酸酯构建 | |
环酮路线—成环反应碱源 | 7440-23-5 | 金属钠(易制爆) | ≥99.7% | 在无水醇中生成醇钠碱,活化乙酰氨基丙二酸二乙酯并促进迈克尔加成—内酰胺化 | |
环酮路线—脱烷氧羰基试剂 | 7647-14-5 | 氯化钠 | 无水级, 试剂级, 高级纯, ≥99% | 与水和二甲基亚砜共同用于二酯中间体的选择性脱烷氧羰基,保留目标酯基 | |
环酮路线—脱烷氧羰基介质 | 67-68-5 | 二甲基亚砜(DMSO) | 无水级, ≥99.9% | 作为盐促进脱烷氧羰基反应的高沸点极性介质,用于螺环吡咯烷酮二酯向单酯转化 | |
环酮路线—内酰胺完全还原试剂 | 13292-87-0 | 硼烷二甲基硫醚络合物 | 2.0 M solution in THF | 作为硼烷源,用于将N-Boc保护的螺环吡咯烷酮羰基完全还原为亚甲基,构建螺环吡咯烷骨架并保留酯基 |
表3、羧酸酯路线的起始原料与关键反应试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
羧酸酯路线—3位二甲基起始原料 | 547-63-7 | 异丁酸甲酯 | ≥99% | 3,3-二甲基脯氨酸放大路线起始原料,用于验证3位季碳脯氨酸合成序列 | |
羧酸酯路线—环戊烷起始原料 | 4630-80-2 | 环戊烷甲酸甲酯 | ≥98%(GC) | 环戊烷型3,3-螺环α-脯氨酸起始原料,经α位氰甲基化和内酰胺化构建螺环骨架 | |
羧酸酯路线—环己烷起始原料 | 4630-82-4 | 环己烷羧酸甲酯 | ≥98%(GC) | 环己烷型3,3-螺环α-脯氨酸起始原料,用于六元碳环螺环砌块的多克级制备 | |
羧酸酯路线—含氟起始原料 | 121629-14-9 | 4,4-二氟环己烷-1-甲酸甲酯 | ≥97% | 用于构建4,4-二氟环己烷型螺环α-脯氨酸,支持含氟片段对极性、偶极和代谢性质的研究 | |
羧酸酯路线—含氧杂环起始原料 | 110238-91-0 | 四氢-2H-吡喃-4-羧酸甲酯 | ≥98% | 用于构建四氢吡喃型螺环α-脯氨酸,在第二个环中引入醚氧和极性调节位点 | |
羧酸酯路线—强碱制备原料 | 108-18-9 | 二异丙胺 | 化学纯(CP), ≥98% | 与正丁基锂原位生成二异丙基氨基锂,用于环状羧酸甲酯α位去质子化 | |
羧酸酯路线—强碱制备试剂 | 109-72-8 | 正丁基锂 | 2.7M in hexane(25% solution) | 与二异丙胺原位生成二异丙基氨基锂,为酯α位氰甲基化提供低温强碱条件 | |
羧酸酯路线—氰甲基化试剂 | 590-17-0 | 溴乙腈 | ≥97% | 酯α位烷基化试剂,引入氰甲基侧链,为腈还原—内酰胺化提供两碳含氮前体 | |
羧酸酯路线—腈加氢催化剂 | 7440-02-0 | 雷尼镍催化剂 | ≤50μm,分散在水中 | 催化氰基加氢还原为伯胺,随后发生分子内内酰胺化,形成螺环2-吡咯烷酮 | |
羧酸酯路线—腈还原反应介质 | 7664-41-7 | 氨 溶液 | 7M in methanol | 用于腈催化加氢的甲醇氨体系,抑制伯胺继续反应形成仲胺和叔胺副产物 | |
羧酸酯路线—内酰胺部分还原试剂 | 22560-16-3 | 三乙基硼氢化锂 | 1M in THF | 将叔丁氧羰基保护的螺环内酰胺部分还原为内酰胺醇,为后续氰基引入提供中间体 | |
羧酸酯路线—内酰胺醇活化试剂 | 109-63-7 | 三氟化硼二乙醚 | 适用于合成 | 活化内酰胺醇形成酰基亚胺鎓中间体,促进氰基亲核加成 | |
羧酸酯路线—氰基引入试剂 | 7677-24-9 | 三甲基氰硅烷(TMSCN) | ≥96% | 将内酰胺醇转化为2-氰基吡咯烷,所得氰基经酸性水解形成α位羧基 |
表4、氮保护、水解及酸碱处理试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
氮保护—叔丁氧羰基保护试剂 | 24424-99-5 | 二碳酸二叔丁酯 | ≥99% | 用于内酰胺氮和氨基酸氮的叔丁氧羰基保护,便于中间体分离、储存和后续酰胺偶联 | |
氮保护—酰基转移催化剂 | 1122-58-3 | 4-二甲氨基吡啶 | ≥99% | 催化叔丁氧羰基保护反应,促进保护基向内酰胺氮或氨基酸氮转移 | |
氮保护—缚酸碱 | 121-44-8 | 三乙胺 | AR, ≥99% | 用于叔丁氧羰基保护反应中的缚酸和碱性调节,支持螺环内酰胺保护中间体制备 | |
酯水解—碱性水解试剂 | 1310-58-3 | 氢氧化钾 | 无水级, ≥99.95% metals basis | 水解螺环脯氨酸酯和螺环焦谷氨酸酯,生成相应羧酸 | |
腈水解与脱保护—强酸试剂 | 7647-01-0 | 盐酸发烟 37%(易制毒) | 优级试剂, 适用于分析, max. 0.001 ppm Hg | 用于2-氰基吡咯烷的酸性水解、叔丁氧羰基脱除及氨基酸盐形成 | |
中和与选择性水解—有机酸 | 64-19-7 | 冰乙酸 | 优级试剂, ≥99.5% | 用于迈克尔加成—内酰胺化反应后的中和,并作为二氟底物氰基水解的酸性介质 | |
碱性处理—保护与还原后处理 | 584-08-7 | 碳酸钾 | 无水级, 试剂级, 高级纯, ≥99% | 用于硼烷还原后的碱性淬灭,并在氨基酸盐重新进行叔丁氧羰基保护时提供碱性条件 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] Derkach, N. O.; Levchenko, K. V.; Iermolenko, I. A.; Ostapchuk, E. N.; Lega, D. A.; Makhankova, V. G.; Rozhenko, A. B.; Volochnyuk, D. M.; Ryabukhin, S. V. Multigram Synthesis of 3,3-Spiro-α-prolines. The Journal of Organic Chemistry, 2024, 89(24), 18159–18178. DOI: 10.1021/acs.joc.4c02019.
[2] Iermolenko, I. A. The Development of Practical Approaches to Synthesis of Spirocyclic α-Prolines. Ph.D. Dissertation, Institute of Organic Chemistry, National Academy of Sciences of Ukraine, Kyiv, Ukraine, 2025.
[3] Kubyshkin, V.; Budisa, N. cis–trans-Amide Isomerism of the 3,4-Dehydroproline Residue, the “Unpuckered” Proline. Beilstein Journal of Organic Chemistry, 2016, 12, 589–593. DOI: 10.3762/bjoc.12.57.
[4] Pettitt, A. J.; Shukla, V. K.; Figueiredo, A. M.; Newton, L. S.; McCarthy, S.; Tabor, A. B.; Heller, G. T.; Lorenz, C. D.; Hansen, D. F. An Integrative Characterization of Proline cis and trans Conformers in a Disordered Peptide. Biophysical Journal, 2024, 123(21), 3798–3811. DOI: 10.1016/j.bpj.2024.09.028.
[5] Roe, W. E.; Warnock, T. M. C.; Knipe, P. C. A Spirocyclic Backbone Accesses New Conformational Space in an Extended, Dipole-Stabilized Foldamer. Communications Chemistry, 2023, 6, Article 71. DOI: 10.1038/s42004-023-00868-8.
更多相关文章,详见下方:
含杂原子小环螺环的药物化学价值:经典杂环替代与三维出口向量重塑
螺环砌块在药物分子优化中的应用逻辑:三维化、构象控制与性质权衡
氧杂环丁烷(Oxetane):性质窗口优化与砌块选型导航(附表1–4)
C-C键构建的实验选型逻辑:按成键任务理解片段偶联、羰基延链、烯基化及后期成键路径
七元含氮杂环在药物发现中的角色:微状态管理、构象偏置与可开发性权衡(附科研选型导航与产品表1–3)
SEM-Cl 的实验选用:从 O/N-SEM 保护、杂环定向官能化到受保护 C1 片段引入


 危险品化学品经营许可证(带存储)