
光/镍 C(sp²)–C(sp³) 偶联的动力学匹配:自由基生成、镍物种稳定性与光子通量
光/镍 C(sp²)–C(sp³) 偶联的动力学匹配:自由基生成、镍物种稳定性与光子通量
1 光/镍偶联为什么涉及动力学匹配?
1.1 两个活化过程在同一反应中汇合
2014 年,Tellis、Primer 和 Molander 报道了有机三氟硼酸盐参与的光氧化还原/镍双催化交叉偶联。传统有机硼交叉偶联依赖两电子转金属过程,而 C(sp³) 有机硼试剂的转金属往往较慢。该研究利用单电子转移(single-electron transfer,SET)氧化有机三氟硼酸盐,使其形成碳中心自由基,再进入 Ni 催化循环,由此建立了单电子转金属的反应模式。[1]
同年,Zuo、Ahneman、Chu、Terrett、Doyle 和 MacMillan 报道了羧酸与芳基卤化物的脱羧偶联。作者提出两条相互联系的催化循环:光氧化还原循环负责从羧酸盐产生碳中心自由基,Ni 催化循环负责芳基卤化物活化和 C–C 成键。[2]
在该论文作者倾向的工作机理中,省略配体后,Ni 催化部分可以表示为:
C–C 成键序列
Ni(0) + Ar–X → Ar–Ni(II)–X → Ar–Ni(III)(R)–X → Ar–R + Ni(I)–X
三个连续步骤分别对应:
氧化加成 → 捕获 R• → 还原消除
其中,Ar 表示芳基,R• 表示碳中心自由基,X 表示卤素。
生成的 Ni(I) 随后由还原态光催化剂还原,完成 Ni 催化剂再生:
Ni(I)–X + Ir(II) → Ni(0) + Ir(III)
该步骤属于 SET 过程。[2]
在这一工作机理中,Ni(0) 先与 Ar–X 发生氧化加成,生成 Ni(II)–aryl 物种;后者捕获 R• 形成 Ni(III) 中间体,经还原消除生成 Ar–R 和 Ni(I)。还原态 Ir(II) 再将 Ni(I) 还原为 Ni(0),同时恢复 Ir(III)。原论文同时讨论了 Ni(I) 参与芳基卤化物氧化加成的替代路径,但依据当时的电化学数据和已知 Ni 反应性,作者更倾向于上述 Ni(0)/Ni(II)/Ni(III)/Ni(I) 路径。[2]
这一反应模式具有一个重要动力学特征:碳自由基与催化活性 Ni 物种分别形成,随后发生生产性汇合。 两类物种的生成速率、稳态浓度和失活速率都会影响最终偶联效率。
1.2 动力学匹配主要涉及三个因素
动力学因素 | 需要关注的问题 | 对偶联的影响 |
自由基生成 | R• 通过什么过程形成?生成速率如何?是否存在竞争路径? | 决定自由基的生成通量和稳态浓度 |
催化活性 Ni 物种 | Ni 中间体形成多快、寿命多长,是否发生分解或聚集? | 决定 R• 进入生产性成键过程的机会 |
光子供应 | 单位时间内体系能够利用多少光子? | 可以影响 SET、自由基生成和部分 Ni 氧化态转换 |
这里的“匹配”其化学含义是:生产性 C–C 成键过程需要在相关时间尺度内有效地与自由基副反应、Ni 中间体分解和催化剂失活竞争。
2 自由基生成速率决定 C(sp³) 片段如何进入偶联反应
2.1 硅基自由基通过 XAT 活化烷基溴化物
2016 年,Zhang、Le 和 MacMillan 报道了烷基溴化物与芳基溴化物的光/镍交叉亲电偶联。[3]
作者提出,激发态 Ir 光催化剂氧化溴离子产生 Br•;Br• 从三(三甲基硅基)硅烷中进行氢原子转移(hydrogen-atom transfer,HAT),得到硅基自由基;随后硅基自由基与烷基溴化物发生卤原子转移(halogen-atom transfer,XAT),生成目标烷基自由基。[3]
核心自由基生成步骤可以表示为:
R₃Si• + R–Br → R₃Si–Br + R•
硅基自由基从烷基卤化物中攫取卤原子的反应速率可接近扩散控制。与此同时,形成强 Si–Br 键使该过程具有明显的热力学驱动力。原论文列出的键解离能(bond dissociation energy,BDE)为:Me₃Si–Br 约 96 kcal·mol⁻¹,溴乙烷的 C(sp³)–Br 键约 69 kcal·mol⁻¹。[3]
因此,烷基溴化物可以通过快速 XAT 转化为 R•,自由基生成不需要完全依赖光催化剂直接还原 C–Br 键。自由基前体的活化路径及其反应速率由此成为控制 R• 供应的重要因素。
2.2 α-硅基胺显示了竞争路径速率对化学选择性的影响
Dong、Badir、Zhang 和 Molander 在 2021 年研究了 α-硅基胺与芳基卤化物的光/镍偶联。[4]
α-硅基胺经 SET 氧化形成胺自由基阳离子,随后在碳酸盐促进下快速发生 α-脱硅,区域选择性地产生 α-氨基自由基。作者提出,该自由基随后被 Ni(0) 捕获形成 alkyl–Ni(I) 物种,并继续发生芳基卤化物氧化加成和 C–C 成键。[4]
这一体系的重要信息在于 SET 之后的化学过程。
α-硅基胺形成自由基阳离子后,可以通过快速 α-脱硅形成目标 α-氨基自由基;与之相比,普通仲胺自由基阳离子的 α-C–H 去质子化较慢。论文中的对照实验显示,α-硅基胺能够形成 C–C 偶联产物,而相应普通仲胺更易发生 C–N 偶联。[4]
因此,自由基前体的有效性至少涉及三个连续因素:
1. SET 能否有效发生;
2. SET 之后的碎裂、脱硅或原子转移能否较快形成目标 R•;
3. 目标自由基生成过程与其他竞争路径相比是否具有有利的反应速率。
自由基前体的氧化还原电位提供了 SET 可行性的信息,而SET 后续化学步骤的速率进一步决定实际形成何种自由基以及自由基的生成速度。
3 Ni 中间体寿命决定自由基能否被有效捕获
2022 年,Prieto Kullmer 等在 Science 报道的添加剂研究,为自由基生成速率与 Ni 中间体寿命之间的动力学关系提供了较直接的实验依据。[5]
研究者发现,在光/镍脱羧芳基化中加入邻苯二甲酰亚胺后,一系列原本反应效率较低的底物明显改善。机理研究进一步表明,该添加剂具有两个重要作用:稳定 Ni–aryl 氧化加成中间体,以及提高体系中能够继续参与催化的 Ni 物种浓度。[5]
3.1 自由基捕获与 OAC 分解存在直接竞争
在一个非活化羧酸模型体系中,不加入邻苯二甲酰亚胺时,芳基溴化物已经完全消耗,同时出现明显的质子脱卤;加入邻苯二甲酰亚胺后,质子脱卤受到抑制,目标交叉偶联成为主要反应。该底物组合的产率由不加添加剂时的 23% 提高到加入邻苯二甲酰亚胺后的 81%。[5]
作者随后研究了 Ni–aryl 氧化加成配合物(oxidative addition complex,OAC)。在邻苯二甲酰亚胺钾存在时,可以形成持续存在数小时的 OAC;缺少该配体时,主要观察到质子脱卤和还原均偶联产物。该 OAC 的结构随后通过独立合成得到确认。[5]
对于 OAC 已经形成后的两条竞争路径,可以分别表示为:
生产性路径:
OAC + R• → 自由基捕获 → C–C 成键过程
非生产性路径:
OAC → 单分子分解 → 脱卤或其他副产物
如果只比较这两条局部竞争路径,自由基捕获速率表示如下:
v(cap) = k(cap) × [OAC] × [R•]
OAC 单分子分解速率表示如下:
v(dec) = k(dec) × [OAC]
其中:
· v(cap):自由基捕获速率;
· v(dec):OAC 分解速率;
· k(cap):自由基与 OAC 双分子反应的速率常数;
· k(dec):OAC 单分子分解的速率常数;
· [R•]:自由基浓度;
· [OAC]:氧化加成配合物浓度。
两条路径之间的速率竞争关系为:
v(cap) / v(dec) = k(cap) × [R•] / k(dec)
这一关系描述的是OAC 已经形成以后,自由基捕获与 OAC 单分子分解之间的局部竞争,并不是整个光/镍双催化体系的总速率方程。2022 年论文明确指出,较低的烷基自由基和 OAC 稳态浓度会降低自由基捕获 Ni 的速率,使这一过程能够被 OAC 的单分子分解所竞争。[5]
由上述关系可以看到:
①[R•] 降低时,自由基捕获相对于 OAC 分解变慢;
②k(dec) 降低时,OAC 寿命延长,自由基获得更长的有效捕获时间。
因此,能够生成 R• 与 R• 能够高效进入偶联过程属于两个不同的动力学问题。 当自由基供应速度下降时,即使体系仍然能够形成 R•,OAC 分解所占的比例仍可能提高。
3.2 非活化羧酸直接显示了自由基生成与 OAC 寿命之间的速率耦合
该研究进一步比较了活化羧酸与非活化羧酸的反应行为。
Stern–Volmer 淬灭实验显示,非活化羧酸对激发态光催化剂的淬灭较慢。作者据此认为,较慢的淬灭会降低烷基自由基的形成速率;同时,还原态 Ir 光催化剂的形成也会减慢。作者进一步推断,Ni 的还原和 OAC 的形成因此也会变慢。[5]
由此产生的动力学关系为:
光催化剂淬灭较慢
→ R• 生成较慢,同时还原态 Ir 形成较慢
→ Ni 还原与 OAC 形成较慢
→ R• 和 OAC 的稳态浓度降低
→ 自由基捕获 OAC 的总体速率下降
→ OAC 单分子分解的竞争比例提高
这条因果链是 2022 年研究解释非活化羧酸反应效率较低的核心机理依据。[5]
邻苯二甲酰亚胺改变的重要参数是 OAC 的稳定性。作者提出,邻苯二甲酰亚胺阴离子作为配体可以使 OAC 保持较高的配位饱和度,并减少羧酸盐配体交换后引发的分解。[5]
原位光照氟-19 核磁共振(19F nuclear magnetic resonance,19F NMR)实验进一步支持这一解释:没有邻苯二甲酰亚胺时,没有观察到可明确归属于 OAC 的 19F NMR 信号;加入邻苯二甲酰亚胺后,则检测到与独立合成 OAC 一致的信号,说明 OAC 的稳态浓度明显提高。[5]
由这些结果可以得到一个动力学结论:
当自由基供应速度降低时,延长 Ni 中间体的寿命可以增加自由基与该中间体发生生产性反应的时间范围。
因此,提高偶联效率既可能来自生产性反应加快,也可能来自竞争性分解受到抑制。
4 总 Ni 投料量与催化活性 Ni 浓度并不等价
Ni 催化剂除了发生 OAC 分解,还可能通过形成低价 Ni 聚集物进入非生产性状态。
2022 年研究发现,在另一组模型反应中,不加入邻苯二甲酰亚胺时,反应在前约 100 min 内逐渐失活并进入几乎不再生成产物的状态;加入邻苯二甲酰亚胺后,反应则持续进行。结合 Hammett 实验,作者提出该现象与能够进行氧化加成的催化活性 Ni 浓度逐渐降低有关。[5]
低价 Ni 寡聚体被认为是这种失活的一个重要来源。已知这类低价 Ni 物种在聚集状态下对芳基卤化物氧化加成反应活性较低。[5]
为检验这一解释,研究者独立制备了低价 Ni 二聚体 [(dtbbpy)NiBr]₂,其中 dtbbpy 为 4,4′-二叔丁基-2,2′-联吡啶。
该二聚体直接用于前述模型反应时只得到痕量目标产物,说明这一 Ni 二聚体本身在该体系中的催化能力很低;加入邻苯二甲酰亚胺以后,目标产物提高到 31%。作者据此认为,邻苯二甲酰亚胺至少可以在这一实验条件下使部分非活性 Ni 多聚物重新转化为能够参与催化的单体 Ni 物种。[5]
因此,反应中的 Ni 可以区分为两类:
Ni 状态 | 化学意义 |
总 Ni | 体系中所有 Ni 物种的总量 |
催化活性 Ni | 当前能够继续进行氧化加成、自由基捕获或后续催化步骤的 Ni 物种 |
总 Ni 浓度与催化活性 Ni 浓度并不等价。
即使反应开始时加入固定摩尔百分比的 Ni,随着反应进行,部分 Ni 也可能通过聚集、配体交换或其他分解过程进入非生产性状态。能够继续参与催化循环的 Ni 浓度因而可能逐渐下降。[5]
这一结果解释了部分光/镍偶联中出现的时间依赖性失活:反应初期可以正常生成产物,但随着催化活性 Ni 比例降低,反应逐渐减慢甚至停滞。
5 光子通量可以成为整体反应速率的控制因素
自由基生成和 Ni 催化过程之外,光驱动电子转移还引入了第三个动力学因素:有效光子供应。
2024 年,Wan、Capaldo、Djossou 等报道了烷基硼烷与芳基溴化物的光催化 C(sp²)–C(sp³) Suzuki–Miyaura 偶联,并对模型体系进行了系统的初始速率研究。[6]
5.1 模型体系处于光子通量受限状态
作者考察了模型反应速率对底物、Ni 催化剂和碱浓度的依赖关系。
结果显示,在优化条件下,模型反应处于光子通量受限状态(photon-limited regime),整体反应速率主要由可利用光子的数量决定;对于所考察的其他反应组分,则表现出零级动力学特征。[6]
这意味着,在这一实验条件范围内,提高底物、Ni 或碱的浓度不会相应提高整体反应速度,因为限制反应速率的主要因素位于光驱动过程。
因此,对于这类体系,以下参数都可能直接影响反应动力学:
①入射光强;
②光源波长与体系吸收的匹配;
③反应器光程;
④体系获得的有效光子通量。
光照条件由此成为反应动力学的一部分。
5.2 底物改变后,速率控制可以转移到氧化加成
该论文还发现,光子通量受限并不是所有底物条件下都保持不变。
对于电子贫乏的芳基溴化物,Hammett 型相关关系与光子通量受限状态一致;当底物换为电子丰富的 4-溴苯甲醚时,速率决定步骤转变为氧化加成。[6]
因此,同一催化体系可以表现出不同的主要速率限制:
有效光子供应较慢
→ 光驱动过程控制整体速率
芳基卤化物氧化加成较慢
→ Ni 氧化加成成为主要速率限制
这一结果说明,速率控制步骤由具体底物和反应条件决定,并不是某一类光/镍偶联固定不变的属性。
6 连续流放大的作用与光子传递直接相关
2024 年研究在确认批式模型反应处于光子通量受限状态后,进一步采用连续流光化学。[6]
作者指出,微反应器可以提供较高的有效光子通量,从而加快受到光子供应限制的反应。研究者随后将烯烃氢硼化与光/镍偶联串联,在连续流体系中实现了 25 mmol 规模反应,同时将 Ni 和光催化剂负载分别降低至 5 mol% 和 2 mol%。[6]
在模型反应中,连续流条件下 10 min 停留时间即可得到 86% 的 1H NMR 收率;串联氢硼化—偶联流程中,光反应器的停留时间为 48 min。[6]
这一结果体现了明确的机理—工程关系:
动力学实验识别光子供应限制 → 通过反应器设计改善光子传递 → 提高反应速率和单位时间处理能力
因此,对于已经确认受到光子通量限制的体系,小规模反应放大后如果明显减速,需要进一步考察光程和有效光子通量是否因反应器尺寸变化而改变。
连续流的作用取决于具体体系中的速率限制因素,并不意味着所有光化学反应采用连续流后都会获得相同程度的改善。
7 不同光/镍体系中,自由基进入 Ni 循环的顺序并不相同
动力学匹配并不对应一种固定的 Ni 催化循环。
2014 年 Zuo 等工作采用的工作机理为:
Ar–X 氧化加成 → Ni(II)–aryl 捕获 R• → Ni(III) → 还原消除形成 C–C 键。[2]
而 2021 年 α-硅基胺研究提出:
R• 与 Ni(0) 结合 → alkyl–Ni(I) → Ar–X 氧化加成 → Ni(III) → C–C 成键。[4]
2024 年烷基硼烷研究也提出了自由基先进入 Ni 循环的工作机理。光照条件下产生的烷基自由基首先与低价 Ni 物种结合形成 alkyl–Ni(I),随后与芳基溴发生氧化加成,并继续进入还原消除过程。[6]
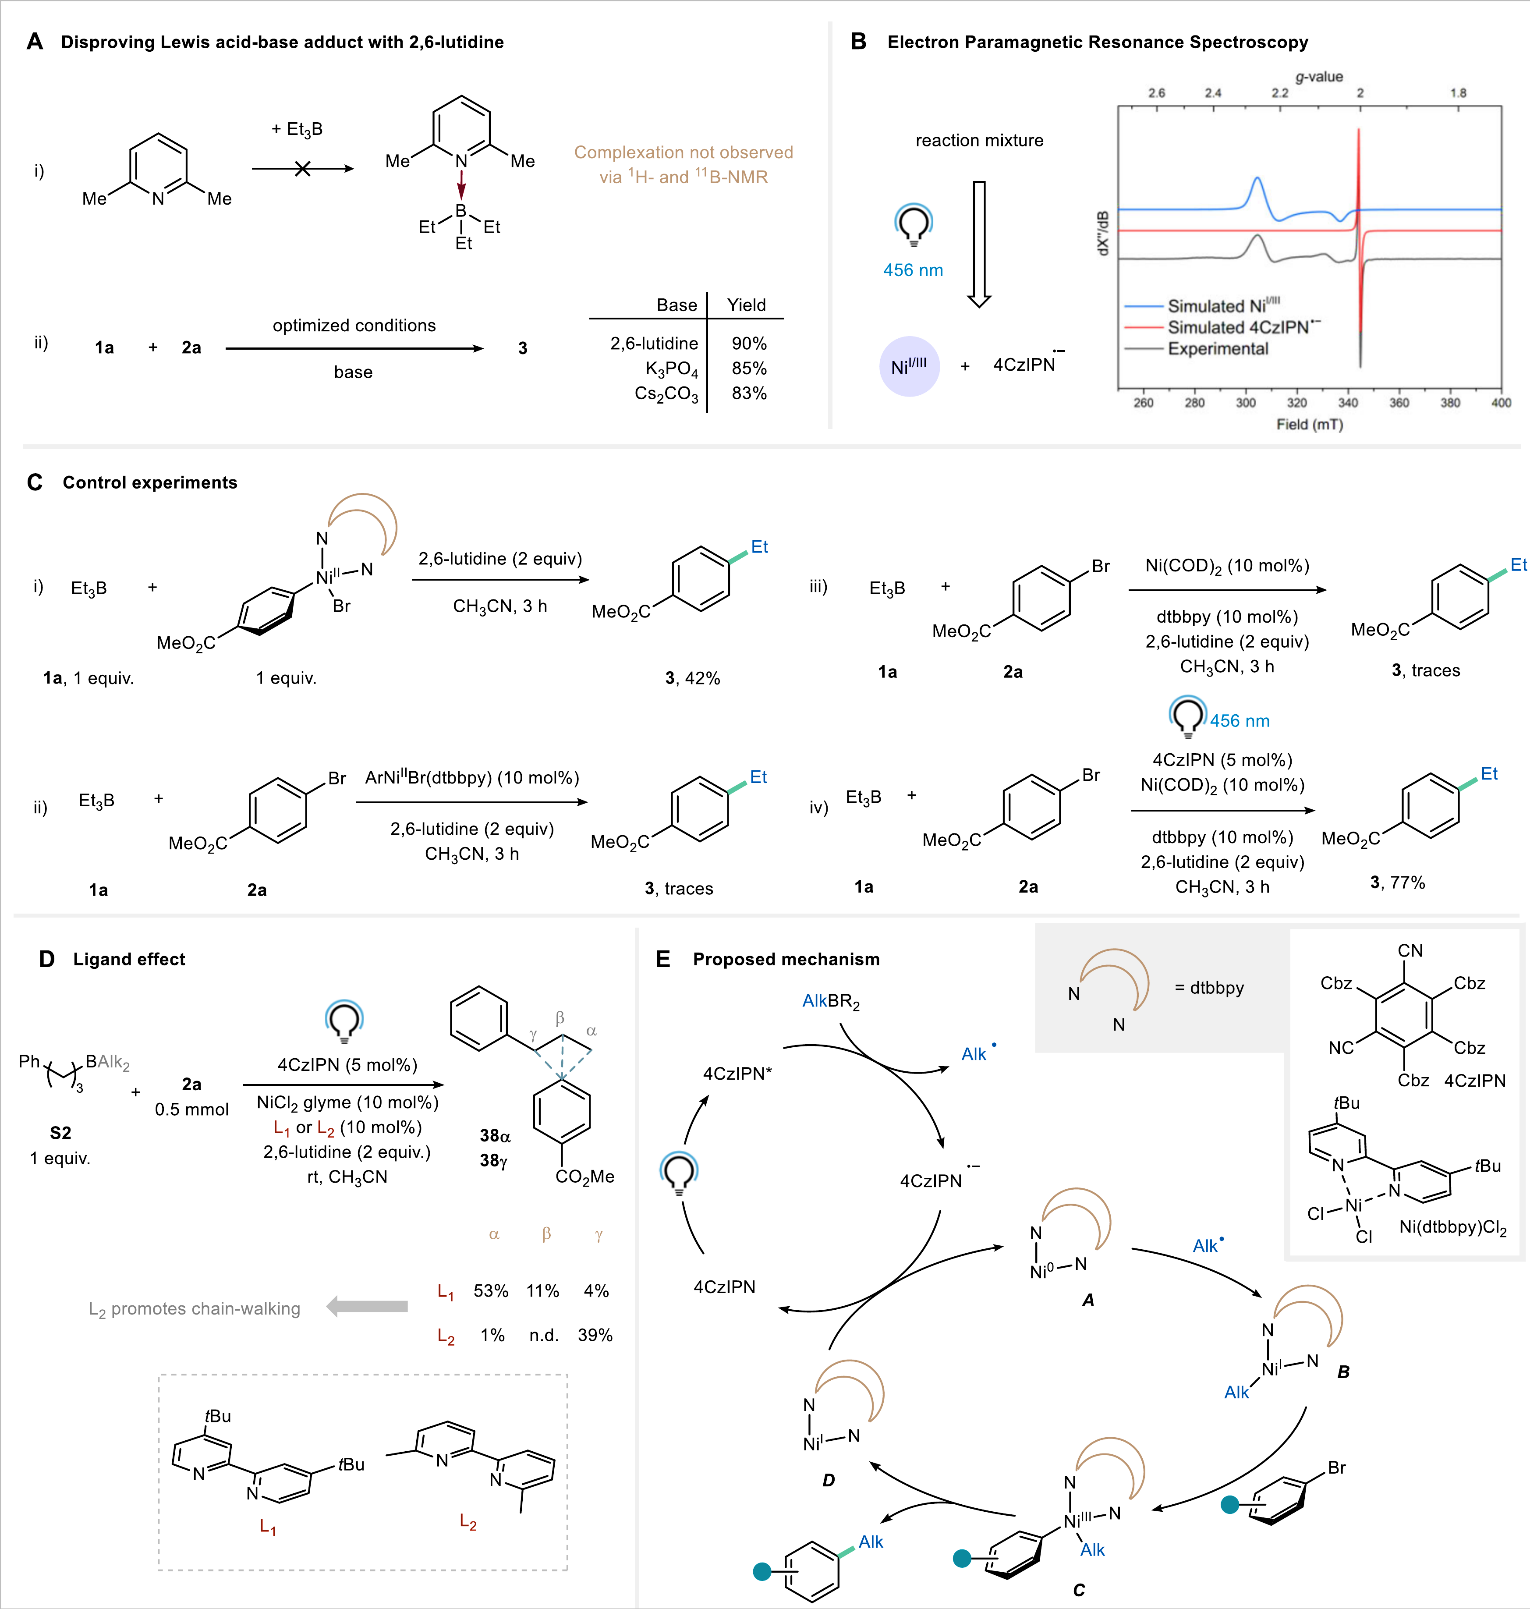
上图为烷基硼烷参与的光催化/Ni 催化 C(sp²)–C(sp³) 偶联机理研究。 A,2,6-二甲基吡啶与三乙基硼的配位研究;B,电子顺磁共振实验;C,控制实验;D,配体效应;E,作者提出的反应机理。图源:Wan, T. et al. Nature Communications 2024, 15, 4028, Fig. 4。
图中 A–D 为作者用于分析反应路径的机理实验,E 为结合实验结果和相关文献提出的工作机理。在该机理中,烷基自由基先与低价 Ni 物种 A 结合形成 alkyl–Ni(I) 物种 B,随后 B 与芳基溴发生氧化加成形成物种 C,并经还原消除进入产物形成过程。[6]
因此,“自由基与镍的动力学匹配”不能限定为“R• 需要在 Ar–Ni(II) 分解以前到达”。
碳自由基需要与该具体反应中能够继续进入生产性 C–C 成键过程的 Ni 物种发生足够快的反应,使生产性偶联能够有效地与 Ni 分解、Ni 聚集以及自由基副反应竞争。具体 Ni 氧化态以及各基元步骤的先后顺序,需要依据相应反应体系的机理证据判断。
8 如何根据实验现象判断动力学问题?
上述研究可以把常见的低收率或反应停滞进一步分解为不同的动力学问题。
实验现象 | 值得重点考察的过程 | 文献依据 |
芳基卤化物被明显消耗,同时产生较多质子脱卤产物 | 已形成的 Ni–aryl OAC 是否在自由基捕获前发生分解 | [5] |
反应初期正常,随后产物生成逐渐停滞 | 催化活性 Ni 是否逐渐形成非活性低价 Ni 聚集物 | [5] |
非活化羧酸明显比活化羧酸反应效率低 | 较慢的光催化剂淬灭是否降低 R• 与 OAC 的稳态浓度 | [5] |
电子丰富芳基溴反应明显减慢 | 芳基卤化物氧化加成是否成为重要速率限制 | [5,6] |
改变底物、Ni 或碱浓度后初始速率变化很小 | 需要通过动力学实验判断体系是否处于光子通量受限状态 | [6] |
已确认 photon-limited 的体系放大后明显减速 | 需要考察反应器改变造成的光程和有效光子通量变化 | [6] |
这些实验现象本身不能单独确定具体机理,但能够帮助区分下一步应该重点考察自由基生成、Ni 中间体稳定性、Ni 失活还是光子传递。
其中,两种现象尤其需要区分:
①芳基卤化物基本不转化
此时需要重点考察芳基卤化物氧化加成、催化活性 Ni 的形成以及整体光化学过程是否有效。
②芳基卤化物已经明显消耗,但主要形成脱卤产物
此时芳基卤化物已经进入反应过程,后续 Ni 中间体的稳定性以及自由基捕获速度更值得关注。2022 年 Science 的 OAC 研究正属于后一种情况。[5]
9 动力学匹配的核心是生产性反应与失活反应的速率竞争
前述研究共同说明,光/镍 C(sp²)–C(sp³) 偶联的动力学可以从三个方面理解。
9.1 自由基需要以合适的速率和选择性生成
XAT、脱羧和 α-脱硅等过程决定 R• 的生成方式和速度。α-硅基胺研究进一步表明,SET 后不同化学路径之间的速率竞争能够改变最终成键选择性。[3,4]
9.2 催化活性 Ni 需要在生产性反应发生前保持足够的寿命和浓度
OAC 分解会直接与自由基捕获竞争;低价 Ni 聚集则会降低能够参与催化循环的有效 Ni 浓度。稳定 OAC 或使非活性 Ni 多聚物重新转化为催化活性物种,都可以改变生产性反应与失活反应之间的竞争关系。[5]
9.3 光子供应可以改变整个体系的速率控制
在 photon-limited 条件下,有效光子通量能够控制整体反应速率;当芳基卤化物氧化加成明显变慢时,主要速率限制又可以转移到 Ni 催化过程。[6]
光/镍偶联中的动力学匹配可以归纳为:
自由基的生成速率、催化活性 Ni 物种的形成与寿命,以及有效光子供应,共同决定生产性 C–C 成键相对于 Ni 分解、Ni 聚集和其他竞争反应的速率优势。
对于一个具体反应,知道某个中间体“能够形成”只是第一层信息。进一步还需要判断:
它形成得多快、能够存在多久,以及在其存在期间,生产性反应与竞争性失活哪一条具有更有利的动力学条件。
这构成了理解光/镍 C(sp²)–C(sp³) 偶联动力学匹配的核心。
10 光/镍 C(sp²)–C(sp³) 偶联动力学研究相关代表化学品分类与科研应用
表1 光催化剂、镍催化体系与镍中间体调控试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
有机光催化剂 | 1416881-52-1 | 2,4,5,6-四(9-咔唑基)-间苯二腈 | ≥99%(HPLC) | 用于可见光诱导单电子转移、α-硅基胺和烷基硼化合物自由基生成,以及光/镍偶联初始速率、光子供应和催化循环动力学研究。 | |
铱光催化剂 | 870987-63-6 | (4,4'-二叔丁基-2,2'-联吡啶)双[3,5-二氟-2-[5-三氟甲基-2-吡啶基-κN]苯基-κC]铱(III)六氟磷酸盐 | ≥99% | 用于可见光氧化还原单电子转移、羧酸脱羧和卤化物自由基活化,并用于研究自由基生成与镍氧化态转换之间的速率耦合。 | |
镍双齿配体 | 72914-19-3 | 4,4′-二叔丁基-2,2′-联吡啶 | ≥98% | 与镍中心形成双齿配位,用于调节镍物种的电子性质、氧化加成、自由基捕获、还原消除及低价镍物种稳定性。 | |
镍催化剂前体 | 29046-78-4 | 氯化镍二甲氧基乙烷 | ≥98% | 与联吡啶配体原位构建镍催化体系,用于芳基溴化物与烷基硼化合物的光驱动偶联,以及催化剂浓度、初始速率和光子通量影响研究。 | |
镍催化剂前体 | 28923-39-9 | 溴化镍(II),二甲氧基乙烷加合物 | ≥97% | 用作二价镍前体,与含氮双齿配体组成光/镍催化体系,用于自由基捕获、镍氧化态转换和不同镍源反应性比较研究。 | |
预配位镍催化剂 | 1894189-67-3 | 4,4'-二叔丁基-2,2'-联吡啶溴化镍 | ≥97% | 用于α-氨基自由基等碳中心自由基参与的光/镍碳—碳成键,研究预配位镍物种的自由基捕获、氧化加成及催化循环行为。 | |
零价镍催化剂 | 1295-35-8 | 双(1,5-环辛二烯)合镍(0) | ≥96% | 用作低价镍来源,用于芳基卤化物氧化加成、自由基捕获及不同镍氧化态进入催化循环顺序的机理研究。 | |
镍中间体稳定添加剂 | 85-41-6 | 邻苯二甲酰亚胺 | ≥99% | 用于稳定镍—芳基氧化加成配合物、抑制质子脱卤和镍中间体分解,并用于研究低价镍聚集、催化剂失活与反应恢复过程。 | |
镍中间体配位研究试剂 | 1074-82-4 | 邻苯二甲酰亚胺钾 | ≥98% | 用于镍—芳基氧化加成配合物配位和稳定性研究,延长相关镍中间体寿命,并支持核磁共振监测和自由基捕获实验。 |
表2 自由基前体、烷基片段来源与自由基生成试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
烷基硼自由基前体 | 97-94-9 | 三乙基硼 溶液 | 2.0 M in diethyl ether | 用作烷基硼化合物模型底物,经光驱动过程生成乙基自由基,用于研究自由基生成速率、光子通量及自由基与低价镍物种汇合的动力学。 | |
烯烃氢硼化试剂 | 14044-65-6 | 四氢呋喃硼烷络合物 | 1.0 M in THF,含5mmol硼氢化钠稳定剂 | 用于烯烃氢硼化制备烷基硼中间体,衔接后续光/镍芳基化,并用于串联氢硼化—光偶联和连续流反应研究。 | |
区域选择性氢硼化试剂 | 280-64-8 | 9-硼双环[3.3.1]壬烷 | 0.5 M in THF | 用于烯烃氢硼化和烷基硼中间体生成,支持不同烯烃底物的区域选择性氢硼化及后续光/镍碳—碳偶联研究。 | |
脱羧自由基前体 | 15761-39-4 | BOC-L-脯氨酸 | ≥99% | 作为保护型α-氨基酸自由基前体,经光氧化和脱羧形成α-氨基自由基,用于脱羧光/镍芳基化和自由基捕获研究。 | |
活化羧酸自由基前体 | 1148-11-4 | N-苄氧羰基-L-脯氨酸 | ≥98% | 用于保护型氨基酸脱羧自由基生成,并作为光催化剂淬灭速率较快的羧酸模型,研究自由基生成速率与镍氧化加成配合物捕获之间的动力学关系。 | |
非活化羧酸自由基前体 | 3400-45-1 | 环戊甲酸 | ≥98% | 用作非活化羧酸模型底物,研究光催化剂淬灭、脱羧自由基生成速度、自由基稳态浓度与镍中间体分解竞争。 | |
杂环羧酸自由基前体 | 5337-03-1 | 四氢吡喃-4-甲酸 | ≥98%(GC) | 用于非活化杂环羧酸脱羧芳基化,研究慢速自由基生成条件下镍中间体稳定性、自由基捕获及底物适用性。 | |
有机三氟硼酸盐自由基前体 | 329976-73-0 | 苄基三氟硼酸钾 | ≥95% | 用于单电子氧化形成苄基自由基,研究有机硼化合物单电子活化、自由基向镍催化循环输送及芳基—烷基碳—碳键形成。 | |
硅基自由基来源 | 1873-77-4 | 三(三甲硅基)硅烷 | ≥90%, contains 0.05% Tetrabromobisphenol A as stabilize | 用于生成硅基自由基并对烷基溴化物实施卤原子转移,研究烷基自由基生成速率、卤原子转移效率及自由基与镍物种的生产性汇合。 | |
烷基溴化物模型底物 | 25637-16-5 | 4-溴四氢吡喃 | ≥97% | 作为卤原子转移模型底物,经硅基自由基活化形成四氢吡喃基自由基,用于光/镍交叉亲电偶联和自由基生成机理研究。 | |
α-硅基胺合成前体 | 18243-41-9 | (溴甲基)三甲基硅烷 | ≥95% | 用于制备α-硅基胺自由基前体,支持单电子氧化后脱硅生成α-氨基自由基,以及碳—碳和碳—氮成键选择性研究。 |
表3 芳基卤化物模型底物与电子效应研究
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
富电子芳基溴化物 | 104-92-7 | 对溴苯甲醚 | ≥99% | 用于研究给电子取代基对镍氧化加成速率的影响,并用于比较光子供应受限与氧化加成控制条件下的反应动力学。 | |
芳基碘化物 | 624-31-7 | 对碘甲苯 | ≥99% | 用作芳基电亲试剂参与脱羧光/镍偶联,研究芳基卤化物氧化加成、自由基捕获和还原消除形成芳基—烷基碳—碳键。 | |
缺电子芳基溴化物模型底物 | 619-42-1 | 4-溴苯甲酸甲酯 | ≥98%(GC) | 用作光/镍偶联模型芳基溴化物,适用于烷基溴化物和烷基硼化合物偶联、初始速率测定及不同自由基来源条件比较。 | |
三氟甲基芳基溴化物 | 402-43-7 | 4-溴三氟甲苯 | ≥98% | 用于缺电子芳基溴化物氧化加成、取代基电子效应、镍—芳基中间体形成及镍催化活性随时间变化研究。 | |
氰基芳基溴化物 | 623-00-7 | 4-溴苯甲腈 | ≥97%(GC) | 用于缺电子芳基溴化物的光/镍偶联、腈基官能团耐受性、芳基电子效应及镍氧化加成反应性研究。 |
表4 碱、反应介质与动力学条件调节试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
醇类反应溶剂 | 67-56-1 | 甲醇 | 超干级, ≥99.9%, water≤30 ppm | 用作烷基硼化合物光/镍偶联反应介质,支持硼烷衍生物、碱、镍催化剂与光催化剂组成的低水分反应体系。 | |
极性非质子反应溶剂 | 75-05-8 | 乙腈(ACN) | 电子级, UP级, ≥99.5% | 用作烷基硼化合物与芳基溴化物光/镍偶联反应介质,适用于初始速率、光照条件及连续流光反应研究。 | |
无水醚类反应溶剂 | 109-99-9 | 四氢呋喃(THF) | 无水级, ≥99.9%, 无稳定剂,H2O≤30ppm | 用于α-硅基胺光/镍偶联、硼烷溶液及氢硼化过程,支持水敏感硼试剂、镍物种和自由基前体的反应条件研究。 | |
高极性非质子反应溶剂 | 872-50-4 | N-甲基吡咯烷酮(NMP) | 无水级, ≥99.5% | 用于部分α-硅基胺及难溶底物的光/镍偶联条件,研究溶剂极性对反应组分溶解、自由基生成和偶联效率的影响。 | |
无机碱 | 584-08-7 | 碳酸钾 | 无水级, 试剂级, 高级纯, ≥99% | 用于α-硅基胺单电子氧化后的脱硅过程和光/镍偶联条件调节,研究自由基生成路径与碳—碳成键选择性。 | |
位阻型有机碱 | 108-48-5 | 2,6-二甲基吡啶 | 精馏级, ≥99% | 用于烷基硼化合物光/镍偶联的碱性条件控制,并用于考察碱与烷基硼物种相互作用及其对反应动力学的影响。 | |
铯盐无机碱 | 534-17-8 | 碳酸铯 | purum p.a., ≥98%(T) | 用于脱羧光/镍偶联及碱种类对照,支持羧酸盐形成、自由基生成和不同阳离子条件下催化反应行为研究。 | |
有机碱 | 1122-58-3 | 4-二甲氨基吡啶 | ≥99% | 用于硼双环壬烷衍生烷基硼化合物的光/镍偶联条件,支持碱性环境调节、烷基硼物种转化及芳基—烷基成键研究。 | |
机理研究强有机碱 | 29166-72-1 | 2-叔丁基-1,1,3,3-四甲基胍 | ≥95% | 用于镍氧化加成配合物形成和化学计量机理实验的碱性条件控制,支持镍中间体稳定性、分解及自由基捕获竞争研究。 |
注:以上为阿拉丁代表性科研相关产品,具体用途应结合产品规格、批次COA及目标反应或评价体系确定。更多产品规格、级别和COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] Tellis, J. C.; Primer, D. N.; Molander, G. A. Single-Electron Transmetalation in Organoboron Cross-Coupling by Photoredox/Nickel Dual Catalysis. Science 2014, 345, 433–436. DOI: 10.1126/science.1253647.
[2] Zuo, Z.; Ahneman, D. T.; Chu, L.; Terrett, J. A.; Doyle, A. G.; MacMillan, D. W. C. Merging Photoredox with Nickel Catalysis: Coupling of α-Carboxyl sp³-Carbons with Aryl Halides. Science 2014, 345, 437–440. DOI: 10.1126/science.1255525.
[3] Zhang, P.; Le, C. C.; MacMillan, D. W. C. Silyl Radical Activation of Alkyl Halides in Metallaphotoredox Catalysis: A Unique Pathway for Cross-Electrophile Coupling. J. Am. Chem. Soc. 2016, 138, 8084–8087. DOI: 10.1021/jacs.6b04818.
[4] Dong, W.; Badir, S. O.; Zhang, X.; Molander, G. A. Accessing Aliphatic Amines in C–C Cross-Couplings by Visible Light/Nickel Dual Catalysis. Org. Lett. 2021, 23, 4250–4255. DOI: 10.1021/acs.orglett.1c01207.
[5] Prieto Kullmer, C. N.; Kautzky, J. A.; Krska, S. W.; Nowak, T.; Dreher, S. D.; MacMillan, D. W. C. Accelerating Reaction Generality and Mechanistic Insight through Additive Mapping. Science 2022, 376, 532–539. DOI: 10.1126/science.abn1885.
[6] Wan, T.; Capaldo, L.; Djossou, J.; Staffa, A.; de Zwart, F. J.; de Bruin, B.; Noël, T. Rapid and Scalable Photocatalytic C(sp²)–C(sp³) Suzuki–Miyaura Cross-Coupling of Aryl Bromides with Alkyl Boranes. Nat. Commun. 2024, 15, 4028. DOI: 10.1038/s41467-024-48212-5.
更多相关文章,详见下方:
NiMH 镍氢电池 MH(金属氢化物)负极全景:工作机理、材料家族与选型导航(含表1–表2)
从光催化开环到骨架重构:氧杂环丁烷氧原子置换的反应逻辑与合成应用


 危险品化学品经营许可证(带存储)