
哌啶C–H官能团化的选择性从何而来?——氮原子效应、椅式构象与四类关键中间体
哌啶C–H官能团化的选择性从何而来?——氮原子效应、椅式构象与四类关键中间体
1 引言
哌啶是药物分子、生物碱和合成中间体中常见的饱和含氮六元环。传统路线通常在成环前预先设置取代基,而C–H官能团化可以直接利用已经形成的哌啶骨架,将原有C–H键转化为C–C、C–N、C–O或其他化学键。[1,2]
这类反应的主要困难不是C–H键能否发生转化,而是如何从同一分子中的多根C–H键中识别目标位置。一个哌啶C–H官能团化反应通常需要控制三类选择性:
① 区域选择性:反应发生在C2、C3还是C4;
② 非对映选择性:新取代基与已有取代基形成顺式还是反式关系;
③ 对映选择性:新手性中心主要形成哪一种绝对构型。
这些选择性并非来自单一因素。氮原子建立了α位与远端位置之间的基础反应性差异,氮取代基进一步改变电子性质和配位状态,椅式构象控制不同C–H键的空间朝向,反应条件则决定底物形成碳负离子、亚胺鎓离子、自由基还是环金属化中间体。
理解哌啶C–H官能团化,需要依次回答三个问题:
① 目标C–H键为什么能够被识别;
② C–H键转化后形成哪一类中间体;
③ 该中间体如何进入最终成键步骤。
2 哌啶环的基础反应性分布
2.1 α、β和γ位并不等价
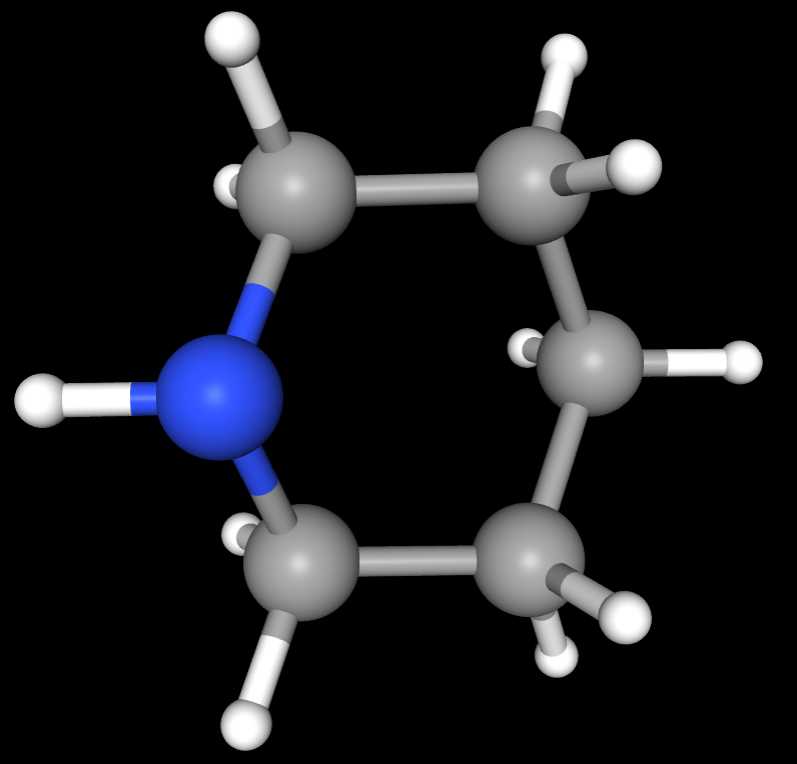
以氮原子为1位,哌啶环上的碳原子可按与氮原子的距离分为三组:
位置 | 对应碳原子 | 与氮原子的关系 | 常见活化方式 |
α位 | C2、C6 | 与氮直接相邻 | 去质子化、单电子过程、氢原子转移、亚胺鎓形成 |
β位 | C3、C5 | 与氮间隔一个碳 | 导向金属化、亚胺鎓形成后的β位去质子化与消除、远程自由基过程、生物催化氧化 |
γ位 | C4 | 与氮相对 | 导向金属化、远程自由基过程、生物催化氧化 |
在未取代哌啶中,C2与C6、C3与C5分别具有对称关系。引入碳取代基、氮保护基或导向基后,这种对称性可能被破坏,使原本等价的C–H键表现出不同反应性。
α位通常较容易发生官能团化,因为邻近氮原子可以参与形成多种活性中间体。β位和γ位缺少同等程度的直接电子影响,通常需要导向基、远程氢原子转移或酶催化等额外识别方式。[1,2]
2.2 C–H键强弱不能单独预测产物
自由基反应中常用键解离能衡量C–H键均裂的热力学难易程度,但这一参数不能单独决定最终区域选择性。实际反应还受到以下因素影响:
① C–H键的极性及其与夺氢试剂的极性匹配;
② 试剂接近目标C–H键时的空间阻力;
③ 哌啶不同椅式构象的相对比例和反应能力;
④ C–H断裂以及中间体形成是否可逆;
⑤ 中间体进入后续成键步骤的速度;
⑥ 产物是否继续发生差向异构化或其他转化。
某一根C–H键即使较容易断裂,其形成的中间体也可能迅速返回原料,或者难以进入后续成键过程。相反,某种中间体即使形成比例较低,只要能够较快进入不可逆反应步骤,也可能产生主要产物。
2024年报道的二烷基胺衍生脲α-C–H芳基化反应表明,初始氢原子转移与后续自由基芳基迁移需要作为连续反应路径分析。部分位阻较大的亚甲基或次甲基位置能够优先于N-甲基发生芳基化,原因并不是某一根C–H键单独具有明显的强度优势,而是不同路径的整体活化能存在差异。[7]
3 氮原子如何改变α位反应性
3.1 α碳可以进入三种主要电子状态
氮原子邻近的α碳可以根据反应条件形成不同电子性质的中间体。
α碳的状态 | 主要形成方式 | α碳的反应性质 | 常见后续反应 |
碳负离子或有机锂 | 强碱去质子化 | 亲核性 | 亲电捕获或转金属化 |
α-氨基自由基 | 单电子过程或氢原子转移 | 单电子反应性 | 自由基加成、迁移或金属捕获 |
亚胺鎓离子 | 氧化、脱氢或自由基进一步氧化 | 亲电性 | 亲核加成、水合或消除 |
所谓“α-C–H键活化”并不是一种固定过程。强碱去质子化使α碳成为亲核中心;均裂型氢原子转移使其成为自由基中心;氧化形成亚胺鎓离子后,α碳则成为亲电中心。
不同反应条件的本质差异,在于它们把同一个α碳转化为不同电子状态,进而决定该位置可以与哪一类反应组分成键。
3.2 氮原子影响氢原子转移的极性匹配
氢原子转移(hydrogen atom transfer,HAT)反应不仅受键解离能影响,还具有极性效应。在许多胺及其衍生物中,α-C–H键具有相对氢负性的特征,亲电性夺氢自由基可能与之形成有利的极性匹配。
这种效应的强弱取决于氮原子的取代和保护形式,不能推广为所有哌啶衍生物均具有完全相同的α-C–H反应性。HAT试剂的体积、目标C–H键的空间暴露程度及后续自由基反应能垒,也会共同影响最终位置选择。[7]
3.3 氮取代基是反应控制单元
叔丁氧羰基(tert-butoxycarbonyl,Boc)、酰基、磺酰基、脲基和芳基等氮取代形式会同时改变多项性质:
① 氮原子的碱性和亲核性;
② α位去质子化的难易程度;
③ 胺或含氮底物的氧化还原性质;
④ 自由基和亚胺鎓离子的形成及稳定性;
⑤ 锂离子或过渡金属的配位方式;
⑥ 哌啶环的构象分布和反应构象。
以N-Boc哌啶为例,氨基甲酸酯羰基可以参与锂离子配位,从而影响α位去质子化、有机锂聚集状态和构型互变。该体系通常采用强有机锂、二胺配体和低温条件,低温也有助于减少有机锂对Boc羰基的竞争性进攻。[3,4]
在氧化反应中,Boc保护形式还可支持相应亚胺鎓中间体的形成。2025年的光催化研究以Boc氨基甲酸酯稳定的亚胺鎓离子为共同中间体,通过改变碱使反应分别进入α-羟基化或β位去质子化—消除通道。[5]
因此,氮取代基不仅用于抑制氮原子参与副反应,还会参与控制反应位置、中间体类型和后续转化方向。
4 椅式构象如何控制反应位置和立体化学
4.1 基态优势构象不一定直接生成主要产物
哌啶通常采用椅式构象,碳上的取代基和C–H键可以处于轴向或赤道向。许多碳取代哌啶倾向于采用使较大取代基处于赤道向的构象,但分子仍可通过环翻转在不同椅式构象之间互变。
分析反应选择性时,需要区分三类构象:
构象类型 | 含义 | 对选择性的影响 |
基态优势构象 | 反应前比例较高的构象 | 决定初始构象分布 |
反应性构象 | 能以较低能垒进入过渡态的构象 | 决定实际被活化的C–H键 |
产物优势构象 | 成键或异构化后较稳定的构象 | 影响终点测得的顺反比例 |
比例较低的构象如果能够以较低能垒发生C–H断裂或成键,也可能成为主要产物的来源。因此,不能仅根据取代基在基态中偏好轴向或赤道向,直接预测反应结果。
4.2 轴向和赤道向差异涉及整体反应几何
轴向与赤道向C–H键的区别不仅体现在空间位阻,还会影响:
① C–H键与金属中心之间的距离和夹角;
② 是否能够形成适当尺寸和构象的环金属化中间体;
③ 分子内自由基迁移所需的轨道和空间关系;
④ 新形成化学键与已有取代基的顺反关系;
⑤ 后续过渡态中的环张力和非键相互作用。
在C3位带有氨基喹啉酰胺导向基的哌啶中,钯催化可以选择性实现C4芳基化。机制研究表明,C4位两个相对方向的C–H键都能发生初始活化,但相应环钯中间体的环张力及后续氧化加成能垒不同,最终主要形成顺式3,4-二取代产物。[8,9]
4.3 终点非对映体比例可能在成键后改变
自由基条件下,产物中的C–H键可能再次发生HAT,使新形成的手性中心发生差向异构化。
在部分4-取代哌啶的自由基芳基迁移反应中,反式2,4-二取代产物随反应进行逐渐富集。研究结果支持可逆HAT参与产物立体化学的重新分配。[7]
因此,终点测得的非对映体比例可能同时包含:
① 首次形成C–C键时的动力学选择性;
② 产物继续发生差向异构化后的分布。
5 四类关键中间体如何产生选择性
中间体类型 | 主要反应位置 | 碳中心性质 | 主要选择性来源 |
α-金属化碳负离子 | α位 | 亲核性 | 配位去质子化、聚集状态、构型互变和亲电捕获 |
亚胺鎓离子或偶极型含氮中间体 | α位或由后续反应影响β位 | 亲电性或1,3-偶极反应性 | 氧化、捕获、消除及环加成几何 |
α-氨基自由基或远端碳自由基 | α位或迁移后的远端位置 | 单电子反应性 | HAT极性、空间接近性、迁移和后续捕获 |
环金属化中间体 | β位、γ位或导向基邻近位置 | 金属—碳键反应性 | 导向基配位、金属环尺寸、环张力和后续成键步骤 |
5.1 α-金属化碳负离子:把α碳转化为亲核中心
N-Boc哌啶可以在仲丁基锂和N,N,N′,N′-四甲基乙二胺(tetramethylethylenediamine,TMEDA)作用下发生α位去质子化,形成2-锂代-N-Boc哌啶。
该过程可用简化的净转化表示:
N-Boc哌啶 → 2-锂代-N-Boc哌啶 → 2-取代-N-Boc哌啶
第一步通常需要仲丁基锂、TMEDA和低温条件;第二步由亲电试剂捕获。该简式只表示底物、中间体和产物之间的关系,不表示有机锂在溶液中以单一游离结构存在。
N-Boc哌啶去质子化后形成两种对映构型的2-锂代物种。在二锂化二氨基醇盐手性配体和TMEDA存在下,两种有机锂物种可形成非对映配位复合物,并通过配体交换和构型互变重新分配。不同复合物的稳定性和捕获速率存在差异,亲电试剂因而可以生成对映体富集的2-取代哌啶。[3,4]
该过程的对映选择性主要受四项因素控制:
① 两种有机锂构型之间的互变速率;
② 手性配体与有机锂的结合和平衡;
③ 不同非对映配体复合物的相对稳定性;
④ 亲电捕获相对于构型互变的速度。
该路线适合α位亲电取代,也可经过锂—锌转金属化进入Negishi偶联。[3] 其应用会受到强碱、低温、无水条件和官能团兼容性的限制。
5.2 亚胺鎓离子和偶极型中间体:改变α碳的极性与成键方式
5.2.1 亚胺鎓离子
亚胺鎓离子可由胺或N-保护哌啶经历氧化、脱氢,或者由α-氨基自由基进一步氧化形成。亚胺鎓碳具有亲电性,可以被水、醇、碳亲核试剂或其他亲核组分捕获。
这一途径与有机锂路线具有相反的极性:
① 有机锂路线使α碳成为亲核中心;
② 亚胺鎓路线使α碳成为亲电中心。
亚胺鎓离子形成后,区域选择性仍可能继续分化。2025年的光催化研究中,Boc稳定的亚胺鎓离子是α-羟基化和β-消除的共同中间体。根据碱的不同,水可以在α位捕获亚胺鎓离子,形成稳定、可分离的α-羟基半缩醛胺;也可以经β位去质子化形成烯基氨基甲酸酯。[5]
该体系中的α位和β位产物不是由两次完全独立的C–H活化产生,而是来自同一个α位氧化中间体的不同后续反应。
5.2.2 甲亚胺叶立德
甲亚胺叶立德是一类含氮1,3-偶极中间体,能够与缺电子烯烃等偶极亲和体发生环加成。
2017年的研究报道,哌啶在4-三氟甲基苯甲酸促进下,经甲亚胺叶立德中间体与相应偶极亲和体反应,形成螺氧化吲哚产物。该反应在形式上涉及哌啶N–H以及多个α、β位C–H键的净转化,但选择性主要来自甲亚胺叶立德的生成和环加成几何,而不是反应试剂分别识别多根C–H键。[6]
这类偶极反应适合快速构建多环或螺环结构,但通常依赖特定的反应组分和偶极亲和体,不属于一般性的单个位点C–H取代。
5.3 自由基中间体:选择性取决于完整反应级联
哌啶相关碳自由基主要通过三类方式形成:
① 胺先发生单电子转移(single-electron transfer,SET),形成自由基阳离子,再于α位脱质子;
② HAT试剂直接从目标C–H键夺取氢原子;
③ 初始自由基通过分子内HAT迁移到远端碳原子。
形成的α-氨基自由基可以与烯烃、芳环或金属中间体反应,也可以进一步经历SET,进入自由基—极性交叉过程。
在二烷基胺衍生脲的光催化芳基化中,由三异丙基硅硫醇产生的硫基自由基先完成α位HAT,生成的碳自由基随后进行分子内1,4-芳基迁移。机制和计算研究表明,亚甲基官能团化路径中的较高能垒位于初始夺氢步骤,而竞争性N-甲基路径中的较高能垒位于后续自由基加成步骤。最终区域选择性由完整反应路径的能垒差异决定。[7]
自由基反应还可能通过可逆HAT改变成键后的立体结果。因此,分析这类反应时需要同时考察:
① 初始自由基在哪个位置形成;
② 自由基能否发生逆HAT或位置迁移;
③ 哪一自由基较快进入不可逆成键步骤;
④ 产物能否再次生成自由基并发生差向异构化。
5.4 环金属化中间体:利用配位几何到达远端位置
α位可以借助氮原子的电子作用直接进入多种反应路径,而C3和C4通常缺少同等程度的天然活化。导向型过渡金属催化通过底物与金属配位,把金属中心放置在目标C–H键附近,从而实现远端官能团化。
C3位氨基喹啉酰胺导向的钯催化反应可以实现哌啶C4芳基化,并主要得到顺式3,4-二取代产物。[8]
后续机制研究得到以下结论:
① 环钯化优先发生在C4位;
② C4位顺式和反式方向的C–H键均可发生初始活化;
③ 环钯化具有可逆性;
④ 反式环钯中间体具有较高环张力;
⑤ 这一能量差延续到后续过渡态;
⑥ 氧化加成是该体系的重要立体决定步骤。[9]
因此,该反应的区域选择性主要来自导向基和环钯化几何,顺反选择性则与环钯中间体的张力和后续氧化加成能垒有关。
6 选择性在哪一步形成
哌啶C–H官能团化的选择性可以在不同阶段形成。
6.1 C–H断裂控制
当C–H断裂不可逆,并且不同位置的断裂速率差异较大时,较快形成中间体的位置通常对应主要产物。
部分强碱去质子化和HAT反应可接近这种情况,但仍需确认后续捕获是否足够快,以及是否存在中间体互变。
6.2 中间体捕获控制
当多种C–H键能够可逆形成不同中间体时,哪一种中间体较快进入不可逆成键步骤,可能决定最终选择性。
钯催化C4芳基化中,环钯化具有可逆性,后续氧化加成对顺反选择性具有重要影响。[9]
亚胺鎓体系中,同一中间体也可以因水合和β-消除竞争而产生不同区域结果。[5]
6.3 成键后异构化控制
当产物能够重新形成自由基、碳负离子或其他可互变物种时,初始产物比例可能在反应过程中发生变化。
部分2,4-二取代哌啶在光催化条件下发生可逆HAT,终点产物的顺反比例因而不完全等同于首次C–C成键时的比例。[7]
整体判断顺序可归纳为:
阶段 | 核心问题 |
构象分布 | 哪些C–H键处于可反应方向 |
C–H活化 | 哪根C–H键较快形成中间体 |
中间体演化 | 中间体是否可逆、互变或迁移 |
成键步骤 | 哪一中间体较快进入不可逆产物通道 |
产物变化 | 初始产物是否继续异构化或分解 |
7 如何根据目标结构选择反应策略
合成目标 | 可优先评估的策略 | 主要控制因素 | 需要关注的条件 |
C2或C6引入亲电片段 | α-锂化和亲电捕获 | 配位去质子化、构型互变 | 强碱、低温、无水条件 |
C2引入亲核片段 | 亚胺鎓离子捕获 | 氧化位置、亲核加成 | 过度氧化、水解和消除 |
C2自由基芳基化或烷基化 | HAT或SET自由基路径 | 极性匹配、空间接近性、后续捕获 | 区域竞争和差向异构化 |
C3或C4定点官能团化 | 导向型环金属化 | 配位距离、金属环构象 | 导向基安装与脱除、金属残留 |
远端位置先氧化再成键 | 生物催化氧化与自由基偶联 | 酶的位点和立体识别 | 酶底物范围及两步衔接 |
构建多环或螺环结构 | 甲亚胺叶立德环加成 | 偶极形成和环加成几何 | 偶极亲和体结构和底物适用范围 |
2024年的研究以哌啶-2-羧酸和哌啶-3-羧酸等羧酸化哌啶为代表,将生物催化C–H氧化与自由基交叉偶联结合,由酶促氧化控制反应位置和立体化学,再利用自由基反应安装不同碳片段。[10]
这种组合方式将位点识别和碳—碳成键分配给不同反应步骤,降低了单一催化体系同时解决多项选择性问题的难度。
确定具体路线时,还需依次评价以下条件:
① 是否需要绝对构型控制。
若目标产物要求特定对映体,需要评价手性配体、手性催化剂、酶催化或已有手性中心能否提供足够控制。
② 是否允许安装和脱除导向基。
导向基可以提高远端区域选择性,但其安装和拆除会增加步骤,并可能影响整体收率和官能团兼容性。
③ 底物是否含有对反应条件敏感的官能团。
酸性质子、羰基、卤代物、不饱和键及易氧化基团,可能受到强碱、氧化剂、自由基或金属催化条件影响。
④ 产物是否可能发生差向异构化。
新形成的手性中心若仍含可被去质子化或发生HAT的C–H键,反应过程中可能出现顺反比例变化。
⑤ 反应设备与后处理能否满足光照、低温和金属清除要求。
光化学反应需要考虑光程和散热,低温有机锂反应需要稳定的温度及无水操作,过渡金属催化则可能需要评估残留金属的去除和检测。
无过渡金属条件不等同于反应温和或环境负担较低。强有机锂、化学计量氧化剂、过氧化物、低温操作和大量溶剂同样会影响反应安全性、能耗和放大可行性。
8 哌啶C–H键选择性调控、关键中间体与官能团化研究相关代表化学品分类及科研应用
说明:下表包括参考文献所述研究中使用的底物、催化剂和试剂,也包括用于机理验证、条件比较和路线扩展的相关产品。扩展产品不代表已在本文所述具体反应体系中获得实验验证。
表1 哌啶核心底物、氮保护试剂与位置对照砌块
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
哌啶核心母核 | 110-89-4 | 哌啶(易制毒) | ≥99% | 哌啶C–H选择性研究的基础母核;用于比较α、β、γ位反应性,考察氮原子效应、椅式构象及不同官能团化路径。 | |
叔丁氧羰基保护试剂 | 24424-99-5 | 二碳酸二叔丁酯 | ≥99% | 用于哌啶氮原子的叔丁氧羰基保护,调节α位去质子化、氧化还原性质、锂离子配位及金属催化反应性。 | |
苄氧羰基保护试剂 | 501-53-1 | 氯甲酸苄酯 | ≥96%, contains 0.1% sodium carbonate as stabilizer | 用于哌啶氮原子的苄氧羰基保护,开展不同氮保护形式对C–H活化、构象分布和官能团兼容性的对照研究。 | |
氮酰化结构对照 | 618-42-8 | 1-乙酰哌啶 | ≥98%(GC) | N-酰基哌啶对照底物;用于研究氮酰化对α-C–H极性、胺氧化行为、自由基形成及构象的影响。 | |
α位羧酸化哌啶砌块 | 98303-20-9 | N-Boc-DL-哌啶-2-甲酸 | ≥98% | 用于C2位取代、α位立体化学及羧酸衍生化研究,也可作为脱羧自由基偶联和位置选择性对照底物。 | |
β位羧酸化哌啶砌块 | 84358-12-3 | 1-(叔丁氧基羰基)-3-哌啶甲酸 | ≥98% | 用于构建C3酰胺型导向底物,研究导向基辅助的C4位C–H芳基化、远端位点选择及顺反立体控制。 | |
γ位羧酸化哌啶砌块 | 84358-13-4 | 1-Boc-4-哌啶甲酸 | ≥99% | 用于C4位结构对照、羧酸衍生化、氧化还原活性酯制备及脱羧自由基官能团化研究。 | |
α位氧化态对照砌块 | 85908-96-9 | 1-Boc-2-哌啶酮 | ≥95% | 用于哌啶α位氧化态、内酰胺反应性、羰基转化及亚胺鎓相关路径的结构对照与合成研究。 |
表2 α位锂化、配位控制与亲电捕获相关试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
锂—锌转金属化试剂 | 7646-85-7 | 氯化锌 | 优级试剂, ≥98% | 用于α-锂代哌啶的锂—锌转金属化,构建有机锌中间体,并连接后续交叉偶联和碳—碳键形成研究。 | |
醚类反应与后处理溶剂 | 60-29-7 | 乙醚(易制毒) | 用于液相色谱(for HPLC), ≥99%, stabilized with ethanol | 用于有机反应后处理、萃取及醚类溶剂效应研究;该规格含乙醇稳定剂,涉及有机锂体系时需评价质子性杂质的影响。 | |
无水醚类反应溶剂 | 109-99-9 | 四氢呋喃(THF) | 无水级, ≥99.9%, 无稳定剂 | 用于有机锂去质子化、锂离子配位、低温反应及锂—锌转金属化,为α位金属化研究提供无水醚类介质。 | |
硼化亲电捕获试剂 | 121-43-7 | 硼酸三甲酯 | ≥99.997% metals basis | 用于捕获α-锂代哌啶,构建含硼中间体或硼酸衍生接口,并可衔接氧化、偶联和官能团转换研究。 | |
有机锂配位助剂 | 110-18-9 | 四甲基乙二胺(TMEDA) | 精馏级, ≥99.5%(GC) | 用于调节有机锂的聚集状态和碱性,促进N-保护哌啶α位去质子化,并研究配位平衡对区域及立体选择性的影响。 | |
羰基亲电捕获试剂 | 100-52-7 | 苯甲醛 | 精馏级, ≥99.5% | 用于捕获α-金属化哌啶,构建含羟基的碳—碳键产物,并评价有机锂形成效率和非对映选择性。 | |
有机锂强碱与条件对照 | 109-72-8 | 正丁基锂 | 2.7M in hexane(25% solution) | 用于强碱去质子化、锂化条件筛选及有机锂反应性对照,考察碱结构对哌啶α位金属化和副反应的影响。 | |
α位锂化强碱 | 598-30-1 | 仲丁基锂 (s-BuLi) | 1.3M in n-hexane | 用于N-保护哌啶α位选择性去质子化,形成2-锂代哌啶,并开展亲电捕获、动态拆分和立体控制研究。 | |
烷基化亲电捕获试剂 | 74-88-4 | 碘甲烷溶液 | ≥99%, 2.0M in tert-butyl methyl ether | 用于捕获α-金属化哌啶并引入甲基,评价去质子化位置、有机锂反应活性及α位取代效率。 |
表3 亚胺鎓、光氧化还原与自由基过程相关试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
有机染料光催化剂 | 17372-87-1 | 曙红Y(水溶性) | 指示剂 | 用于可见光光氧化还原条件筛选、胺类单电子氧化、自由基生成及光照对哌啶C–H官能团化影响的研究。 | |
有机染料光催化剂 | 632-69-9 | 孟加拉玫瑰红 | 生物染色剂 | 用于可见光敏化、电子转移和活性氧参与的胺氧化研究,可作为不同有机染料光催化体系的对照。 | |
自由基捕获与氧化试剂 | 2564-83-2 | TEMPO | 升华级, ≥99% | 用于捕获碳自由基和验证自由基路径,也可用于醇类及相关底物的选择性氧化和机理对照实验。 | |
铱光氧化还原催化剂 | 94928-86-6 | 三[2-苯基吡啶-C2,N]铱(III) | 升华级 | 用于可见光单电子转移、自由基前体活化、碳自由基生成及自由基—极性交叉过程研究。 | |
过氧化物氧化剂 | 75-91-2 | 过氧化氢叔丁醇(TBHP) | 5.0-6.0 M in decane | 用于胺类氧化、氧化脱氢、自由基引发及交叉脱氢偶联条件筛选,研究过氧化物对C–H转化的影响。 | |
位阻碱与质子转移调节剂 | 108-75-8 | 2,4,6-三甲基吡啶 | ≥99% | 用于光氧化还原和亚胺鎓体系中的质子转移、酸碱平衡及消除条件研究,降低亲核碱直接进攻的干扰。 | |
醌类氧化剂 | 84-58-2 | 2,3-二氯-5,6-二氰对苯醌 (DDQ) | ≥98% | 用于胺类氢负离子转移、氧化脱氢和亚胺鎓离子形成研究,考察两电子氧化路径与自由基路径的差异。 | |
甲亚胺叶立德形成促进剂 | 455-24-3 | 4-三氟甲基苯甲酸 | ≥98% | 用于促进哌啶相关甲亚胺叶立德的形成及1,3-偶极环加成,研究多位点净转化和螺环骨架构建。 | |
高价碘氧化剂 | 3240-34-4 | 碘苯二乙酯(DIB) | ≥98% | 用于胺氧化、自由基前体活化、氮中心活性物种生成及氧化型C–H官能团化条件研究。 | |
光催化氢原子转移催化剂 | 68109-03-5 | 四-n-丁基十钨酸铵 | ≥97% | 用于光诱导脂肪族C–H键氢原子转移,生成碳自由基并研究极性、位阻和构象对位点选择性的共同影响。 | |
胺类氢原子转移催化剂 | 100-76-5 | 奎宁环 | ≥97% | 用于光氧化还原条件下形成胺自由基阳离子并介导氢原子转移,研究哌啶C–H键的极性匹配和远程官能团化。 | |
过酸氧化剂 | 937-14-4 | 3-氯过氧苯甲酸(MCPBA) | ≥85% | 用于胺氧化、胺氧化物制备及氧化条件筛选,研究氮氧化对哌啶电子性质和后续C–H转化的影响。 |
表4 导向型钯催化、芳基化与自由基偶联接口试剂
分类 | Cas编号 | 阿拉丁货号 | 名称 | 规格或纯度 | 产品特色与应用 |
钯催化剂 | 3375-31-3 | 醋酸钯 | AR, Pd 46.0 - 48.0 % | 用于导向基辅助的哌啶C(sp³)–H活化和C4位芳基化,研究环钯化、区域选择性及顺反立体控制。 | |
无机碱 | 534-17-8 | 碳酸铯 | purum p.a., ≥98%(T) | 用于C–H活化、芳基化、消除和亲核取代条件筛选,调节去质子化及催化循环中的酸碱平衡。 | |
负载银盐添加剂 | 534-16-7 | 负载碳酸银 | extent of labeling: ~50 wt. % loading | 用于银盐参与的氧化再生、卤离子捕获及非均相添加剂研究,评价银盐对钯催化C–H官能团化的影响。 | |
银盐添加剂 | 563-63-3 | 乙酸银 | AR, ≥99.5% | 用于钯催化C–H官能团化中的卤离子捕获、氧化再生和乙酸根效应研究,也可作为无银条件的比较试剂。 | |
羧酸活化缩合试剂 | 693-13-0 | N,N′-二异丙基碳二亚胺(DIC) | ≥98.5% | 用于哌啶羧酸活化、导向酰胺构建及氧化还原活性酯制备,连接远端C–H研究与后续自由基偶联。 | |
羧酸添加剂 | 75-98-9 | 三甲基乙酸(PivOH) | ≥99% | 用于羧酸盐参与的金属化—去质子化条件筛选,调节钯催化C–H活化速率、催化剂配位和副反应。 | |
酰基转移催化剂 | 1122-58-3 | 4-二甲氨基吡啶 | ≥99% | 用于哌啶羧酸的酰胺化、酯化和活性酯制备,促进导向基安装及自由基前体构建。 | |
基础芳基化偶联试剂 | 591-50-4 | 碘苯 | ≥99% | 用作钯催化哌啶C–H芳基化的基础芳基来源,研究未取代苯基引入、区域选择性及顺反产物形成。 | |
富电子芳基化偶联试剂 | 696-62-8 | 4-碘苯甲醚 | ≥98% | 用作富电子芳基碘化物,研究芳基电子效应对氧化加成、C–H芳基化效率及底物适用范围的影响。 | |
双齿导向基构建试剂 | 578-66-5 | 8-氨基喹啉 | ≥98% | 用于与哌啶-3-羧酸构建双齿酰胺导向基,将钯中心定位至C4位,并研究远端C–H活化和立体选择性。 | |
氧化还原活性酯前体 | 524-38-9 | N-羟基邻苯二甲酰亚胺(NHPI) | ≥98% | 用于哌啶羧酸氧化还原活性酯的制备,开展脱羧自由基生成、碳—碳键偶联及位置定义型官能团化研究。 | |
缺电子芳基化偶联试剂 | 455-13-0 | 4-碘三氟甲苯 | ≥97% | 用作缺电子芳基碘化物,研究三氟甲基取代芳基的氧化加成、C–H芳基化反应性及电子效应。 |
注:以上为阿拉丁代表性科研产品,更多产品规格、级别、COA信息可用“品名/CAS/货号”在阿拉丁官网检索。
参考文献
[1] López-Mendoza P, Meza-León R L, Sartillo-Piscil F. The art of decorating piperidine scaffold into alkaloid precursors. Tetrahedron, 2025, 178: 134606. DOI: 10.1016/j.tet.2025.134606.
[2] Campos K R. Direct sp³ C–H bond activation adjacent to nitrogen in heterocycles. Chemical Society Reviews, 2007, 36: 1069–1084. DOI: 10.1039/B607547A.
[3] Beng T K, Gawley R E. Highly enantioselective catalytic dynamic resolution of N-Boc-2-lithiopiperidine: synthesis of (R)-(+)-N-Boc-pipecolic acid, (S)-(−)-coniine, (S)-(+)-pelletierine, (+)-β-conhydrine, and (S)-(−)-ropivacaine and formal synthesis of (−)-lasubine II and (+)-cermizine C. Journal of the American Chemical Society, 2010, 132: 12216–12217. DOI: 10.1021/ja105772z.
[4] Beng T K, Tyree W S, Parker T, Su C, Williard P G, Gawley R E. Dynamics of catalytic resolution of 2-lithio-N-Boc-piperidine by ligand exchange. Journal of the American Chemical Society, 2012, 134: 16845–16855. DOI: 10.1021/ja307796e.
[5] Rackl J W, Müller A F, Profyllidou A, Wennemers H. Regiodivergent α- and β-functionalization of saturated N-heterocycles by photocatalytic oxidation. Journal of the American Chemical Society, 2025, 147: 23381–23386. DOI: 10.1021/jacs.5c06177.
[6] Du Y, Yu A, Jia J, Zhang Y, Meng X. Direct N–H/α,α,β,β-C(sp³)–H functionalization of piperidine via an azomethine ylide route: synthesis of spirooxindoles bearing 3-substituted oxindoles. Chemical Communications, 2017, 53: 1684–1687. DOI: 10.1039/C6CC08996H.
[7] Xu J, Li R, Ma Y, Zhu J, Shen C, Jiang H. Site-selective α-C(sp³)–H arylation of dialkylamines via hydrogen atom transfer catalysis-enabled radical aryl migration. Nature Communications, 2024, 15: 6791. DOI: 10.1038/s41467-024-51239-3.
[8] Antermite D, Affron D P, Bull J A. Regio- and stereoselective palladium-catalyzed C(sp³)–H arylation of pyrrolidines and piperidines with C(3) directing groups. Organic Letters, 2018, 20: 3948–3952. DOI: 10.1021/acs.orglett.8b01521.
[9] Antermite D, White A J P, Casarrubios L, Bull J A. On the mechanism and selectivity of palladium-catalyzed C(sp³)–H arylation of pyrrolidines and piperidines at unactivated C4 positions: discovery of an improved dimethylaminoquinoline amide directing group. ACS Catalysis, 2023, 13: 9597–9615. DOI: 10.1021/acscatal.3c01980.
[10] He J, Yokoi K, Wixted B, Zhang B, Kawamata Y, Renata H, Baran P S. Biocatalytic C–H oxidation meets radical cross-coupling: simplifying complex piperidine synthesis. Science, 2024, 386: 1421–1427. DOI: 10.1126/science.adr9368.
更多相关文章,详见下方:
C-C键构建的实验选型逻辑:按成键任务理解片段偶联、羰基延链、烯基化及后期成键路径
合成锌试剂(Organozinc Reagents)实用指南:结构特性、关键反应与实用选型导航(含阿拉丁产品表)
卤代杂环与交叉偶联:从底物识别到成键路线的科研选型框架(含产品导航及表1–表5)
交叉偶联反应的实验判断方法:目标键型、底物组合与催化体系选择
把“芳基氯 + 低Pd + 放大复现”做稳:Pd–NHC(钯-N-杂环卡宾)交叉偶联的启动与耐久逻辑(含选型导航与产品表)
膦配体选型指南:Pd 交叉偶联中如何同时压低 Ar–Cl 启动门槛、提升耐久并稳住杂质谱(含表1–表4)
一个原子也能“改命”:药物设计的原子级旋钮与官能团工具箱(甲基/卤素键/3D砌块/后期氟化及选型产品表)
七元含氮杂环在药物发现中的角色:微状态管理、构象偏置与可开发性权衡(附科研选型导航与产品表1–3)
吡啶酮在药物设计中的“性质旋钮”:互变体、氢键图谱到产品选型(表A–C)
哌嗪(Piperazine)选型指南:用“双氮六元环”把盐型与连接策略做得更可控(附表1–4 产品导航)
为什么分子里常加“吗啉环”?——吗啉/硫代吗啉的定义、结构特点与选型导航(附表1–4)
哌啶(Piperidine)及其衍生物:电荷、构象与连接出口的可控设计与产品导航(表1–5)
吲唑(Indazole)骨架解析:邻位二氮、互变与取代位点如何把氢键与酸碱性调可控
吲哚类产品导航:N 位状态、C3 连接口与骨架变体如何映射合成接口与科研用途(表A–E)
从哌啶到高哌啶:七元含氮环如何牵动取代基指向与成盐/溶解度表现(附表1–3)
从哌啶到吡啶:2013–2023 FDA 小分子新药里“最常见含氮杂环”更替与选型导航(表1–4)


 危险品化学品经营许可证(带存储)